Mieloma Multiplo
INTRODUZIONE
Il mieloma multiplo (MM) è una patologia neoplastica coinvolgente plasmacellule che proliferano, si espandono a livello del midollo emopoietico e sono causa delle tipiche multiple lesioni osteolitiche. Le plasmacellule monoclonali producono immunoglobuline, identiche tra loro, che migrando in modo omogeneo al quadro proteico elettroforetico formano il caratteristico picco monoclonale. Il quadro clinico del MM è caratterizzato da dolore osseo, danno renale, astenia correlata all’anemia e infezioni. Il MM è attualmente considerato una patologia inguaribile, con una sopravvivenza, prima dell’avvento dell’era dei nuovi farmaci, non superiore ai 3 anni. Nelle ultime due decadi, l’introduzione di nuovi farmaci ha profondamente incrementato la qualità della risposta alle terapie, la durata della remissione, la qualità della vita ed in ultimo la sopravvivenza del paziente affetto da MM. Tra i nuovi farmaci si annoverano la talidomide ed i suoi analoghi di seconda e terza generazione, la lenalidomide e la pomalidomide, che agiscono sul clone plasmacellulare tramite vari meccanismi d’azione, tra cui la citotossicità diretta, l’effetto anti-angiogenetico e l’immunità anti-tumorale; gli inibitori del proteasoma come il bortezomib ed il carfilzomib, che interrompono la degradazione delle proteine e risultano specificamente citotossici per le plasmacellule neoplastiche. Recentemente anche nella cura del mieloma sono stati sperimentati anticorpi monoclonali diretti verso antigeni di superfice come elotuzumab (anti-CS1) e daratumumab (anti-CD38) e grande attenzione è rivolta a farmaci ad azione sempre più mirata nei confronti delle plasmacellule neoplastiche.
DEFINIZIONE
Il mieloma multiplo (MM) è una patologia neoplastica avente origine da plasmacellule monoclonali che proliferano e si espandono al livello del midollo emopoietico, provocando un danno all’organismo. Le plasmacellule monoclonali producono la cosiddetta componente monoclonale (paraproteina), costituita da immunoglobuline identiche tra loro che migrano in modo omogeneo al quadro proteico elettroforetico e formano così il caratteristico picco monoclonale. Il quadro clinico del MM è caratterizzato da una serie di sintomi che riflettono il danno d’organo determinato sia dalla proliferazione delle plasmacellule e dalla loro interazione con il microambiente circostante, sia dalla produzione di immunoglobuline monoclonali, intere o frammentate. Le immunoglobuline sono costituite da una catena pesante e da una catena leggera (κ o λ). Le plasmacellule neoplastiche possono secernere l’immunoglobulina completa (catena pesante più catena leggera), solo le catene leggere oppure, più raramente, soltanto le catene pesanti. Le catene pesanti determinano l’isotipo del mieloma e possono appartenere a diverse classi: IgG (la forma più frequente), IgA, IgM (in questo caso è necessaria la diagnosi differenziale con il linfoma linfoplasmacitico secernente, noto anche come morbo di Waldenström) e, più raramente, IgD o IgE. Quando le plasmacellule secernono solo la catena leggera, si parla di mieloma micromolecolare. Se invece le plasmacellule proliferano ma perdono la capacità di secrezione, si parla di mieloma non secernente. Nelle ultime decadi, l’introduzione di nuovi farmaci ha profondamente incrementato la qualità della risposta alle terapie, la durata della remissione, la qualità della vita ed in ultimo la sopravvivenza del paziente affetto da MM.
EPIDEMIOLOGIA
Il mieloma multiplo rappresenta circa l’1% di tutte le neoplasie ed è la seconda neoplasia ematologica più frequente nei Paesi ad alto reddito, con un’incidenza di 4,5–6 casi per 100.000 abitanti all’anno e un’età mediana di circa 70 anni alla prima comparsa dei sintomi e alla conseguente valutazione medica. In generale, il MM è una neoplasia caratteristica dei soggetti anziani: circa il 30% dei pazienti ha più di 75 anni alla diagnosi e meno del 10% un’età compresa fra 20 e 40 anni. L’incidenza è maggiore in Europa occidentale, Nord America e Australasia rispetto all’Asia e all’Africa subsahariana, probabilmente a causa di differenze nei criteri e nelle possibilità diagnostiche. Dal 1990 al 2016 si è registrato un aumento globale del 126% nell’incidenza del mieloma multiplo, attribuibile alla crescita della popolazione, all’invecchiamento della stessa e all’aumento dei tassi di incidenza specifici per età (Cowan et al, 2018). Le cause dell’insorgenza del mieloma sono ancora largamente sconosciute; è possibile che fattori predisponenti genetici e la loro interazione con l’ambiente giochino un ruolo nello sviluppo della patologia. I fattori di rischio noti includono obesità, infiammazione cronica ed esposizione a pesticidi, solventi organici o radiazioni. Infine, sono descritti in letteratura casi familiari (Vachon et al, 2009).
PATOGENESI
Modificazioni genetiche interne alle plasmacellule benigne e interazioni con il microambiente midollare sono responsabili della proliferazione neoplastica. La trasformazione neoplastica avviene a livello della cellula B del centro post-germinativo, ossia nelle fasi terminali della maturazione e differenziazione delle cellule B, coinvolgendo con buona probabilità una cellula B memoria o un plasmablasto. Le alterazioni genetiche implicate nella patogenesi del mieloma sono complesse e sono state riconosciute delle anomalie genetiche primarie e secondarie (prevalentemente traslocazioni). Le traslocazioni primarie coinvolgono la regione 14q32 (IgH) delle immunoglobuline nel 40-50% dei pazienti e sono comuni al mieloma e alle gammopatie monoclonali di incerto significato (Hideshima et al, 2007). Queste lesioni sono quindi indispensabili per lo sviluppo della gammopatia, mentre occorre un secondo evento (“second hit”) per l’evoluzione neoplastica. Le lesioni secondarie compaiono quindi con la progressione della malattia e comprendono la perdita del cromosoma 13, mutazioni attivanti gli oncogeni NRAS e KRAS, mutazioni inattivanti o delezioni di p53 e l’inattivazione di PTEN. I pazienti affetti da MM possono essere suddivisi in gruppi che presentano cloni plasmacellulari iperdiploidi e non-iperdiploidi, a seconda del corredo cromosomico delle plasmacellule monoclonali. Sulla base dell’iper- o ipo-diploidia e delle traslocazioni cromosomiche che coinvolgono la regione 14q32, si possono identificare sottogruppi differenti di pazienti a diversa prognosi (Avet-Loiseau et al., 2007). Ad oggi, tuttavia, la caratterizzazione cromosomica della malattia non corrisponde ancora a specifici approcci terapeutici standardizzati, sebbene inizino a emergere dati circa l’efficacia di specifici farmaci in pazienti con plasmacellule con mutazioni specifiche, ad esempio l’utilizzo di venetoclax, un inibitore di BCL-2 nei pazienti con t(11;14) o iperespressione di BCL-2. Il processo di tumorigenesi lineare, caratterizzato dalla progressiva acquisizione di mutazioni differenti che conferiscono un vantaggio selettivo al clone neoplastico, viene oggi messo in discussione da studi genetici condotti sulle plasmacellule monoclonali in fasi diverse della malattia. Infatti, secondo la nuova teoria dell’evoluzione clonale (Approfondimento:Evoluzione clonale ), coesisterebbero all’interno dello stesso paziente cloni di plasmacellule genotipicamente differenti tra loro, il cui rapporto ed equilibrio sono responsabili della storia naturale della malattia (Bahlis, 2012). È ormai ben consolidato che il microambiente midollare svolga un ruolo fondamentale nella crescita, sopravvivenza, progressione e resistenza alle terapie delle cellule di mieloma mMM. Il microambiente midollare comprende una componente non cellulare, costituita dalle proteine della matrice extracellulare (ECM) come laminina, fibronectina e collagene, e una componente cellulare, formata da cellule ematopoietiche e non ematopoietiche (Bertuglia et al, 2022). L’adesione delle plasmacellule alle cellule emopoietiche induce la secrezione di citochine e fattori di crescita (interleukina-6, fattore di crescita dell’endotelio vascolare, fattore di crescita insulino-simile IGF-1), con la creazione di circuiti autocrini e paracrini che supportano la crescita plasmacellulare. Inoltre, l’adesione delle plasmacellule alle proteine della matrice extracellulare induce la produzione di proteine che regolano il ciclo cellulare e di proteine anti-apoptotiche. Le lesioni osteolitiche tipiche del mieloma sono il prodotto di uno squilibrio fra la produzione di osso da parte degli osteoblasti e la distruzione da parte degli osteoclasti. L’aumento di attività degli osteoclasti osservabile in pazienti affetti da MM è dovuto a uno sbilanciamento fra il “receptor activator of nuclear factor kB” (RANK) e l’osteoprotegerina (OPG) provocato a sua volta da un aumento della produzione di RANK ligand (RANKL) e da una ridotta produzione di osteoprotegerina. Il danno stromale è così rilevante che raramente si osserva una ricostruzione dell’osso anche in pazienti in remissione completa (Roodman, 2009).
MGUS, SMM E MM: CRITERI DIAGNOSTICI
La malattia è altamente eterogenea e geneticamente complessa, evolvendo attraverso un processo a più stadi che include mutazioni genetiche nelle plasmacellule e alterazioni del microambiente midollare (Bolli et al, 2014). Il MM progredisce tipicamente da uno stadio precursore asintomatico noto come gammopatia monoclonale di significato incerto (MGUS), caratterizzata da < 10% di plasmacellule midollari (BMPCs), riscontrata in circa il 5% degli individui di età superiore ai 50 anni. I pazienti possono successivamente passare a uno stadio intermedio, il mieloma multiplo smoldering (SMM, o asintomatico), definito dalla presenza di ≥ 10% di BMPCs e/o proteina monoclonale sierica ≥ 3 g/dL o urinaria > 500 mg/die, in assenza di danno d’organo (van de Donk et al, 2014) Il modello 2/20/20 dell’International Myeloma Working Group (IMWG) consente di suddividere i pazienti in quattro gruppi con diverso rischio di progressione a malattia sintomatica, sulla base di: BMPCs ≥ 20%, proteina monoclonale ≥ 2 g/dL, rapporto delle catene leggere libere ≥ 20 e presenza di alterazioni citogenetiche (t(4;14), t(14;16), +1q e/o del13q). I pazienti a basso rischio (0 fattori) hanno una probabilità di progressione del 6% a 2 anni; a basso-intermedio rischio (1 fattore) del 23%; a rischio intermedio (2 fattori) del 46%; ad alto rischio (≥ 3 fattori) del 63% (Mateos et al, 2020). Inoltre, un andamento evolutivo della proteina monoclonale sierica tramite misurazioni sequenziali non invasive può migliorare la stratificazione del rischio (de Daniel et al, 2024). Biologicamente, il SMM è una patologia eterogenea: esso, infatti, può presentare caratteristiche simili a quelle descritte nei casi di MGUS, avendo un decorso clinico realmente indolente; oppure caratteristiche simili a quelle che si osservano nei pazienti con MM sintomatico, con una maggiore probabilità di progressione clinica. Non esiste un intervallo di tempo validato tra le visite di follow-up dei pazienti, ma un consenso più ampio suggerisce controlli ogni 2–6 mesi, a seconda del rischio (Musto et al, 2021). L’incidenza della MGUS nella popolazione generale è di circa il 3%, con un tasso di evoluzione in MM sintomatico che rimane costante nel tempo e pari a circa l’1% annuo. Al contrario, la probabilità di progressione dal mieloma asintomatico a quello sintomatico diminuisce con il tempo: infatti è del 5% annuo nei primi 5 anni dalla diagnosi, scende al 3% nei 5 anni successivi e si riduce all’1,5% dopo 10 anni. Pressoché tutti i casi di mieloma sono preceduti da queste due fasi clinicamente silenti (Landgren and Weiss, 2009; Weiss et al, 2009). Il fatto che molti pazienti ricevano una diagnosi di MM senza un precedente riscontro di MGUS o SMM è dovuto all’assenza di segni o sintomi clinici che caratterizza questi quadri precursori. Sino alla fine del 2014, la diagnosi di MM sintomatico richiedeva quindi la presenza di almeno il 10% di plasmacellule monoclonali midollari (o una componente monoclonale sierica ≥ 3 gr/dl), accompagnata dalla presenza di almeno uno tra i segni o sintomi di danno d’organo correlati al mieloma e comunemente rappresentati (e riassunti) dall’acronimo CRAB: ipercalcemia, insufficienza renale, anemia e lesioni ossee (“bone lesions”). Nel novembre 2014, tuttavia, l’IMWG ha pubblicato nuove linee-guida in merito ai nuovi criteri diagnostici per il mieloma (Rajkumar et al, 2014). Le novità sostanziali introdotte sono due: una migliore definizione dei criteri CRAB e l’introduzione di tre ulteriori fattori che concorrono a definire il MM come patologia attiva. Per ciò che attiene alla precisazione dei criteri CRAB, sono due le modifiche apportate:
- la definizione d’insufficienza renale è stata perfezionata e, accanto a un valore di creatininemia > 2 mg/dl, è stato aggiunto un valore di clearance della creatinina < 40 /ml;
- nella valutazione delle lesioni ossee, sono state aggiunte alla radiografia convenzionale la tomografia computerizzata (TC) e la tomografia ad emissione di positroni (PET-TC).
Per ciò che concerne i criteri di sintomaticità del mieloma, l’IMWG ha introdotto, accanto ai noti criteri CRAB, tre nuovi myeloma defining events (MDE), ossia quegli elementi clinico-laboratoristici in presenza dei quali si può definire il mieloma come sintomatico e pertanto meritevole di trattamento:
- ≥60% di plasmacellule monoclonali midollari;
- rapporto tra catene leggere libere sieriche kappa e lambda (catena coinvolta / catena non coinvolta) > 100 (la catena coinvolta deve essere presente in misura superiore a 100 mg/L);
- ≥2 lesioni focali alla risonanza magnetica nucleare (RMN), ciascuna di almeno 5 mm di diametro (ovvero, non è sufficiente una singola lesione, anche se >5 mm).
Il motivo dell’aggiunta di questi tre criteri nella definizione di MM sintomatico risiede nel loro valore prognostico.
Invasione midollare ≥60%
Uno studio della Mayo Clinic, condotto su una coorte di pazienti affetti da SMM diagnosticato tra il 1996 e il 2010, ha descritto una sotto-popolazione pari al 3% di pazienti con un’invasione midollare da parte di plasmacellule monoclonali superiore o uguale al 60%. A 2 anni, nel 95% di questi pazienti si è assistito a una progressione di mieloma da smoldering asintomatico, con un tempo mediano di progressione di circa 7 mesi(Rajkumar et al, 2011). Un secondo studio ha confermato i dati riportati da Rajkumar et al.: in un gruppo di 96 pazienti affetti da SMM, per coloro i quali presentavano una quota plasmacellulare ≥60% il tempo mediano di progressione a mieloma sintomatico era pari a 15 mesi (Kastritis et al, 2013).
Rapporto tra catene leggere libere sieriche ≥ 100
Il normale rapporto tra catene leggere libere kappa e lambda (K/L) misurabili nel siero è compreso tra 0,26 e 1,65; la presenza di una popolazione plasmacellulare monoclonale esprimente una delle due catene K/L porta a un inevitabile sbilanciamento nel rapporto tra le due. In passato, è stato riportato dal gruppo della Mayo Clinic che un rapporto K/L sbilanciato, con un ratio maggiore di almeno 8 volte, è associato a un rischio di progressione di SMM a MM sintomatico pari al 40% nei primi due anni (Dispenzieri et al, 2008). Larsen et al., in una popolazione di 586 pazienti con SMM, hanno quindi definito che un rapporto tra la catena leggera libera sierica coinvolta e quella non coinvolta ≥ 100, con una concentrazione sierica della catena leggera coinvolta ≥100 mg/L, è predittivo di una progressione a MM sintomatico o amiloidosi entro 2 anni nel 82% dei pazienti. Inoltre, il 27% dei pazienti con un rapporto tra catene leggere ≥100 ha sviluppato un quadro di insufficienza renale acuta come danno d’organo correlato alla progressione di mieloma (Larsen et al, 2013). Questi dati sono stati confermati da Kastritis et al.: su 96 pazienti affetti da SMM, il 7% di essi presentava un rapporto tra catene leggere libere ≥100 e la quasi totalità è andata incontro a una progressione entro 18 mesi dalla prima osservazione (Kastritis et al, 2013). Da un recente studio svedese (iStopMM), si evince come in pazienti con insufficienza renale, le catene leggere libere kappa e lambda nel siero possono essere alterate, con un aumento dei livelli e/o un rapporto alterato tra le due. Questo è dovuto alla ridotta capacità dei reni malfunzionanti di metabolizzare ed eliminare le catene leggere. Un rapporto FLC kappa/lambda compreso tra 0.37 e 3.1 è considerato normale in caso di insufficienza renale, rispetto all’intervallo 0.26-1.65 in presenza di funzionalità renale normale (Long et al, 2022).
Lesioni focali > 1 di almeno 5 mm
Nella stadiazione e nel follow-up del mieloma, sia esso smoldering o attivo, la RMN riveste un ruolo fondamentale. In RMN si possono evidenziare sia anomalie diffuse che lesioni focali. Hillengass et al. hanno applicato la metodica della RMN whole-body a 196 pazienti con SMM, evidenziando lesioni focali nel 28% dei casi (Hillengass J et al, 2010). Il 15% dei pazienti esaminati ha presentato > 1 lesione focale; in questo gruppo di pazienti il tempo mediano di progressione è risultato pari a 13 mesi, con un 70% di pazienti progrediti a 2 anni. A conferma di questi dati, Kastritis et al. hanno pubblicato un’analisi condotta su un gruppo di 65 pazienti con SMM: nel 14% era stata evidenziata >1 lesione in RMN. A 2 e 3 anni, il tasso di progressione a MM sintomatico era pari a 69% e 85%, rispettivamente (tempo mediano di progressione: 15 mesi). Nei pazienti con una o nessuna lesione focale, invece, il tempo mediano di progressione eccedeva i 5 anni (Kastritis E et al, 2014). Nella Tabella I sono definiti i criteri diagnostici di MGUS, SMM e MM. 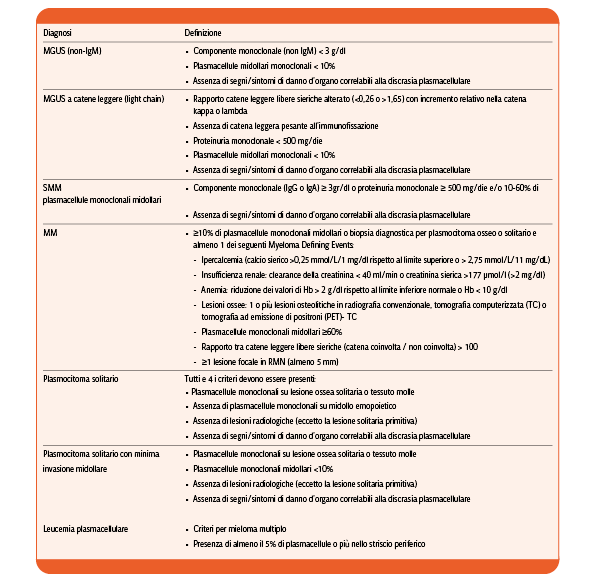
Tabella I: Criteri diagnostici delle discrasie plasmacellulari. Il plasmocitoma solitario rappresenta una forma localizzata di proliferazione plasmacellulare clonale e può manifestarsi come plasmocitoma solitario osseo o extramidollare. La diagnosi richiede la dimostrazione, mediante biopsia, di un unico focolaio infiltrato da plasmacellule clonali, in assenza di altre lesioni osteolitiche o extramidollari documentabili con indagini di imaging avanzate (TC total body, RMN o PET/TC). Il midollo osseo, al di fuori della lesione, non deve mostrare una plasmacitosi significativa, risultando quindi <10%. Inoltre, devono essere assenti i criteri definenti il mieloma multiplo sintomatico secondo SLiM-CRAB. In una quota di pazienti è possibile riscontrare una minima infiltrazione midollare (<10% di plasmacellule clonali): in questo caso si parla di plasmocitoma solitario con minima plasmacitosi midollare, una condizione che comporta un rischio più elevato di progressione a mieloma multiplo conclamato (Dimopoulos and Hamilos, 2002). La leucemia plasmacellulare (PCL) è invece una variante rara e aggressiva della malattia, che può insorgere de novo (primaria) o rappresentare la fase evolutiva terminale di un mieloma multiplo (secondaria). La diagnosi si basa sull’evidenza di plasmacellule clonali circolanti nel sangue periferico in quantità ≥5% sullo striscio ematico o rilevabili mediante citofluorimetria, oppure su una conta assoluta di plasmacellule ≥0,5 × 10⁹/L. Questa definizione, proposta dall’International Myeloma Working Group e recepita dalla classificazione WHO 2022, ha sostituito i criteri storici più stringenti (≥20% o ≥2 × 10⁹/L), poiché anche valori più bassi si associano a prognosi molto sfavorevole (Fernández de Larrea et al, 2021).
ESAMI DI STADIAZIONE, STRUMENTALI E DI LABORATORIO
L’elenco degli esami richiesti e raccomandati per la diagnosi, il follow-up e la valutazione della risposta, sono elencati nella Tabella 2, in accordo le recenti linee guida EHA-EMN del 2025 (Dimopoulos et al, 2025):
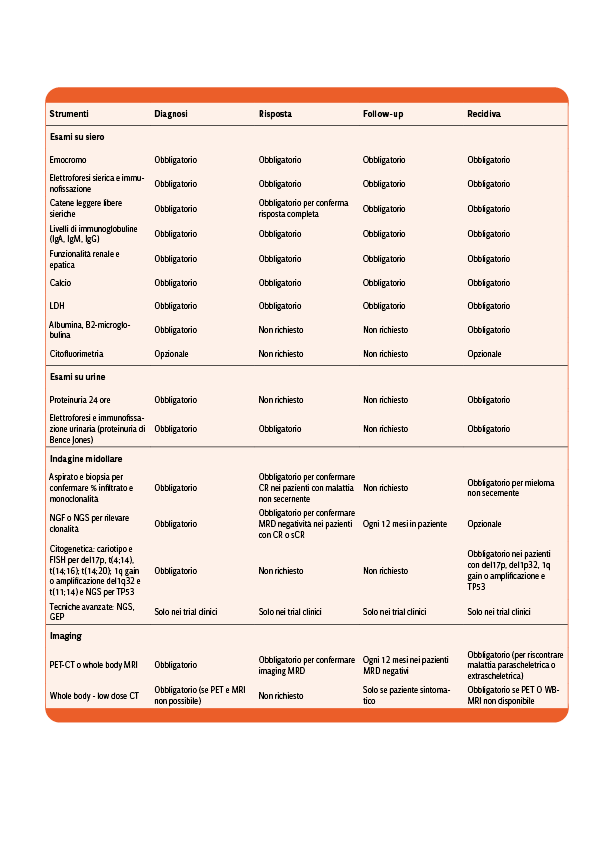
Tabella II. Esami di stadiazione, strumenti e di laboratorio nella fase di diagnosi, valutazione risposta, follow-up e recidiva. Abbreviazioni: CR, risposta completa; FISH, fluorescence in situ hybridization; GEP, gene expression profiling; MRD, minimal residual disease; NGF, next-generation flow cytometry; NGS, next-generation sequencing; NR, not required.
Esami su siero e urine
Per un corretto inquadramento della malattia occorre eseguire specifici test per definire la qualità e la quantità della componente monoclonale, sia sul siero che sulle urine. È quindi necessario eseguire: quadro proteico elettroforetico su proteine sieriche, dosaggio delle immunoglobuline sieriche (IgA, IgG, IgM), immunofissazione su siero e urine e dosaggio della proteinuria e della proteinuria di Bence–Jones su urine delle 24 ore (Kyle and Rajkumar, 2009). Nella diagnosi del mieloma multiplo, il dosaggio delle immunoglobuline riveste un ruolo rilevante non solo per l’identificazione della componente monoclonale, ma anche per la valutazione della cosiddetta immunoparesi, ossia la soppressione delle immunoglobuline policlonali. Tale condizione è associata a un aumentato rischio infettivo e contribuisce alla definizione del profilo clinico e prognostico del paziente. Particolare attenzione deve essere riservata ai soggetti con ipogammaglobulinemia, i quali possono trarre beneficio da un trattamento sostitutivo con immunoglobuline endovenose o sottocutanee, soprattutto nell’attuale era delle terapie cellulari e degli anticorpi bispecifici, che espongono ulteriormente a un incremento del rischio di infezioni. Il dosaggio delle catene leggere libere è obbligatorio in ogni paziente con disordine plasmacellulare alla diagnosi, in particolare nei pazienti con: a) mieloma non secernente (assenza di componente monoclonale, 3% di tutti i pazienti con mieloma secondo i dati pubblicati dal gruppo della Mayo Clinic) (Kyle et al., 2003); piccole quantità di componente monoclonale (mieloma oligosecernente); c) mieloma secernente solo catene leggere (Dispenzieri et al., 2009). A completamento diagnostico, è necessario dosare alla diagnosi: emocromo con formula, funzionalità epatica e renale (creatinina sierica e urea), calcemia sierica, livelli di lattica deidrogenasi (LDH), beta-2-microglobulina – che riflette la ‘quantità’ o “burden” di malattia – e l’albumina sierica.
Esame midollare
La presenza di plasmacellule nel midollo osseo viene confermata tramite aspirato midollare e biopsia ossea. La quantificazione delle plasmacellule può essere effettuata con precisione mediante marcatura con anticorpi anti-CD138, mentre la clonalità viene valutata tramite l’identificazione della catena leggera citoplasmatica. Per la caratterizzazione genomica delle plasmacellule, è raccomandata l’analisi mediante fluorescent in situ hybridization (FISH) su cellule plasmacellulari purificate, utilizzando sonde per la ricerca delle principali alterazioni cromosomiche a significato prognostico: del17p13, del1p, t(4;14), t(14;16), t(11;14) e amplificazione del cromosoma 1q (Avet-Loiseau et al., 2025). Nell’ultimo caso, andrebbe distinta la differenza tra “gain1q” (3 copie) e “amp1q” (4 copie). L’analisi convenzionale del cariotipo fornisce invece ulteriori informazioni sulla ploidia delle plasmacellule, il cui significato prognostico ad oggi è meno rilevante.
Esami radiologici
Il coinvolgimento osseo è una caratteristica frequente dei pazienti con mieloma, tra i quali circa il 70-80% presenta lesioni osteolitiche alla diagnosi (Terpos et al., 2014). La presentazione classica della malattia ossea è il riscontro di lesioni osteolitiche (preferenzialmente a livello della colonna vertebrale, delle coste, del cranio e del bacino) in assenza di orletto sclerotico che, a seconda della sede, possono essere causa di cedimenti vertebrali e fratture. Mentre in passato l’esame di riferimento era la radiografia convenzionale estesa a tutto lo scheletro (sistematica scheletrica) ad oggi vi sono tecniche con maggiore sensibilità: TAC total-body a bassa intensità (WBLD-CT), PET-CT e RMN. Tali metodiche sono state pertanto incluse nei nuovi criteri diagnostici del mieloma pubblicati nel 2014 come tecniche di rilevazione di coinvolgimento osseo da parte di mieloma (Rajkumar et al., 2014). In accordo con le più recenti linee guida, tutti i pazienti con sospetto di mieloma devono essere sottoposti a valutazione dell’interessamento scheletrico mediante whole-body MRN (WB-MRN) o, in alternativa, PET-TC, che rappresentano oggi le metodiche di riferimento. Qualora tali indagini non siano disponibili, il low-dose whole-body CT (WBLD-TC) può costituire un’opzione valida, mentre la radiografia convenzionale scheletrica rimane un esame di ultima istanza, da riservare ai casi in cui le metodiche più moderne non siano accessibili. La WB-MRI è particolarmente indicata nei pazienti con smoldering mieloma, per identificare precocemente segni di progressione, e nei pazienti con mieloma multiplo sintomatico con radiografie convenzionali negative, oltre che nelle situazioni di compressione midollare o di malattia extramidollare a partenza ossea. La PET-CT, oltre alla valutazione scheletrica, trova inoltre applicazione nella caratterizzazione della malattia extramidollare e nel monitoraggio della risposta alla terapia (Dimopoulos et al., 2025).
WBLD-CT (whole body low dose CT)
La WBLD-CT permette una valutazione globale dello scheletro nella ricerca di lesioni osteolitiche; tale esame non richiede alcun mezzo di contrasto e permette di somministrare al paziente una dose totale di radiazione inferiore di 2-3 volte a quella di una TC convenzionale. Numerosi studi hanno dimostrato che la capacità di rilevare lesioni litiche della WBLD-CT è superiore a quella della radiografia convenzionale (Gleeson et al., 2009; Princewill et al., 2013; Pianko et al., 2014). I vantaggi di questa metodica sono pertanto la maggiore sensibilità nel rilevare lesioni litiche (in particolare a livello della colonna e del bacino), la migliore definizione di fratture patologiche e lesioni instabili e la maggiore velocità d’esecuzione. Viceversa, i limiti sono costituiti da una dose di radiazione (3,6 mSv per le femmine e 2,8 mSv per i maschi) superiore rispetto alla Rx sistematica (1,2) e dal maggiore tempo necessario per la refertazione da parte del radiologo (Borggrefe et al., 2015). Ad oggi il ruolo della WBLD-CT è subordinato a quello di PET-CT e WB-MRI che sono invece consigliati come esami d’elezione (Dimopoulos et al., 2025).
WB-MRI (whole body MRI)
Diversamente da quanto accade con Rx e TC, le quali sono in grado di rilevare la distruzione ossea determinata dall’invasione delle plasmacellule, la RMN evidenzia invece l’infiltrazione midollare da parte delle cellule di mieloma. In ordine di frequenza, sono 5 i pattern d’invasione midollare descritti in RMN: 1) lesioni focali di diametro > 5 mm; 2) invasione diffusa con totale sostituzione del tessuto midollare normale; 3) pattern misto con lesioni focali e invasione diffusa; 4) midollo normale; 5) pattern a sale e pepe con innumerevoli minute lesioni focali (Messiou et al., 2019). È stato dimostrato che la RMN è superiore alla radiografia sistematica scheletrica nel rilevare il coinvolgimento osseo in pazienti affetti da mieloma, in particolare nell’individuare le lesioni allo scheletro assile (Dimopoulos et al., 2009; Terpos et al., 2011). Questa elevata sensibilità ha condotto all’utilizzo della RMN per discriminare tra mieloma smoldering e mieloma sintomatico. È stato infatti riportato come circa il 40-50% dei pazienti con esame radiografico negativo presentasse invece anomalie in RMN (Moulopoulos et al., 2005). Due studi hanno dimostrato che i pazienti con mieloma definito smoldering con più di 1 lesione focale in RMN avevano un tasso di progressione a mieloma sintomatico del 70% circa secondo i vecchi criteri CRAB, con un tempo mediano alla progressione di 15 e 17 mesi, rispettivamente (Hillengass et al., 2010; Kastritis et al., 2014). Per questo motivo, la presenza di più di una lesione focale è inclusa negli attuali criteri diagnostici del mieloma (MDE) per cui è indicato avviare una terapia; al contrario non vengono considerati altri pattern (es, infiltrazione diffusa) come criterio di trattamento. La RMN riveste quindi un ruolo cruciale nello studio delle discrasie plasmacellulari. Nello SMM consente una più accurata definizione clinica e l’identificazione precoce di segni di progressione, mentre nei pazienti con nuova diagnosi di mieloma sintomatico, in particolare in presenza di radiografie convenzionali negative, permette di documentare un coinvolgimento scheletrico occulto. È inoltre fondamentale nella valutazione dei pazienti con plasmocitoma osseo solitario, così come nella distinzione tra cedimenti vertebrali di origine osteoporotica e fratture patologiche secondarie a infiltrazione mielomatosa. La possibilità di descrivere con precisione eventuali compressioni midollari o radicolari rappresenta un aspetto essenziale anche per la pianificazione di un eventuale trattamento chirurgico. Dal punto di vista radiologico, le lesioni mielomatose appaiono tipicamente ipointense nelle sequenze T1, iperintense nelle sequenze STIR, grazie alla soppressione del segnale del grasso e alla messa in evidenza dell’aumentato contenuto acquoso, e variabilmente iperintense nelle sequenze T2, sebbene in presenza di fibrosi possano risultare ipointense. Una metodica di crescente interesse è la diffusion weighted imaging (DWI), che si basa sulla valutazione della diffusione delle molecole d’acqua nei tessuti. Le aree infiltrate da malattia mostrano restrizione della diffusione e quindi iperintensità nelle immagini DWI, rendendo questa tecnica potenzialmente utile sia nella caratterizzazione delle lesioni sia nel monitoraggio della risposta terapeutica. Il valore del b-value influenza la sensibilità della metodica: valori elevati (circa 900 s/mm²) enfatizzano le aree con maggiore restrizione, tipiche di tessuti ad alta cellularità. L’analisi quantitativa è possibile attraverso la mappa ADC (Apparent Diffusion Coefficient), che misura l’entità del movimento molecolare dell’acqua. Nel midollo osseo normale l’ADC è relativamente basso (600–700 μm²/s) per l’elevato contenuto lipidico, mentre nelle aree di malattia attiva risulta più elevato (700–1400 μm²/s) a causa della riduzione del grasso e dell’incremento della cellularità. Nei tessuti necrotici o in seguito a trattamento l’ADC tende a superare i 1400 μm²/s, riflettendo la perdita di integrità strutturale e una maggiore libertà di diffusione. In questo contesto, le lesioni focali da mieloma mostrano un aspetto caratteristico, con ipointensità in T1, iperintensità in T2 e STIR e valori ADC intermedi o elevati, mentre gli angiomi vertebrali, che costituiscono un’importante diagnosi differenziale, risultano tipicamente iperintensi in T1, T2 e STIR e presentano valori ADC molto elevati (Messiou et al., 2019). Se il ruolo della WB-MRI è ormai consolidato nell’inquadramento diagnostico dei pazienti con mieloma multiplo, il suo impatto si sta rivelando significativo anche nella valutazione della risposta al trattamento. In particolare, l’impiego dei criteri MY-RADS (Myeloma Response Assessment and Diagnosis System) permette di standardizzare la lettura delle WB-MRI, fornendo parametri oggettivi per classificare la morfologia e l’estensione delle lesioni midollari e focali, nonché eventuali modificazioni dopo terapia. Sebbene MY-RADS non sia ancora incluso nelle attuali linee guida come strumento ufficiale di valutazione della risposta, diversi studi suggeriscono che possa avere un valore prognostico aggiuntivo, contribuendo a identificare pazienti a rischio di progressione o recidiva (Messiou et al., 2025). 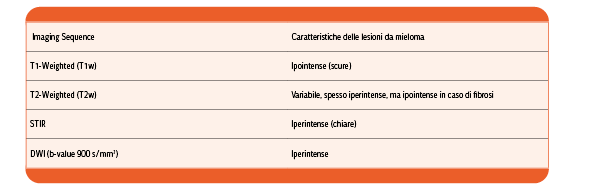
Tabella III. Caratteristiche delle lesioni da mieloma in WB-MRI. diffusion weighted imaging (DWI); ADC (Apparent Diffusion Coefficient).
PET-CT
La PET-CT è un esame strumentale che combina l’identificazione di lesioni ossee mediante TC con la valutazione funzionale dell’attività metabolica delle cellule tumorali. In primo luogo, la PET-CT ha dimostrato d’essere utile nella stadiazione del mieloma, avendo maggiore sensibilità della radiografia convenzionale nell’identificazione di lesioni osteolitiche. In secondo luogo, la PET-CT si è rivelata efficace nell’identificazione della malattia extramidollare sia come fattore predittivo dell’evoluzione delle forme asintomatiche in mieloma sintomatico, sia come fattore prognostico in corso di terapia (Tirumani et al, 2016). In uno studio condotto su 188 pazienti con SMM, il 39% presentava una PET-CT positiva, con un tasso di progressione a mieloma sintomatico a 2 anni pari al 75% rispetto al 30% dei pazienti con PET-CT negativa. In un altro studio, condotto su pazienti con mieloma precedentemente definito asintomatico, il 16% dei pazienti con radiografia sistematica scheletrica negativa per lesioni osteolitiche presentava una PET-CT positiva: il tempo mediano di progressione a mieloma sintomatico di questi pazienti era pari a 1,1 anni, significativamente inferiore rispetto ai 4,5 anni dei pazienti con PET-CT negativa (Siontis et al, 2015; Zamagni et al, 2016). Per questa ragione, nei nuovi criteri diagnostici del mieloma IMWG la presenza di lesioni positive in PET-CT costituisce un criterio sufficiente per impostare un trattamento chemioterapico. L’analisi dell’attività metabolica della malattia mediante PET-CT ha dimostrato di costituire un fattore prognostico statisticamente significativo sia alla diagnosi sia in ambito di monitoraggio della risposta ottenuta con la terapia (Zamagni et al, 2007, 2011). Una captazione estesa, un’intensità di captazione elevata (in termini di Standardized Uptake Value, SUV) e una presenza di malattia extra-midollare alla diagnosi rappresentano elementi prognostici sfavorevoli. Per ciò che concerne la valutazione della risposta alla terapia, la soppressione del segnale correla con la risposta biochimica ottenuta dopo la chemioterapia: la persistenza di positività alla PET-CT è significativamente associata ad una sopravvivenza inferiore rispetto ai pazienti in cui la PET-CT risulti essere negativa. Per questa ragione, la valutazione della malattia minima residua (MRD) mediante PET-CT è stata abbinata alla valutazione MRD midollare nei criteri IMWG pubblicati nel 2016 (Kumar et al, 2016). Uno studio italiano ha cercato di definire criteri di risposta alla PET nel MM. I risultati hanno mostrato che, dopo la terapia, un’assimilazione di FDG inferiore al background epatico sia nelle lesioni focali sia nel midollo rappresenta un fattore predittivo indipendente di miglioramento dell’outcome, in termini sia di PFS sia di OS. Sulla base di queste evidenze, la valutazione della PET mediante Deauville Score (DS) è stata proposta come potenziale criterio standardizzato per definire la risposta metabolica completa nei pazienti con mieloma multiplo (Nanni et al, 2016; Zamagni et al, 2023).
FATTORI PROGNOSTICI
La valutazione prognostica del MM si è evoluta in modo significativo nel tempo, riflettendo i progressi nella comprensione della malattia e della sua eterogeneità biologica. Inizialmente, il sistema di stadiazione di Durie e Salmon (DS) forniva una stratificazione del rischio basata sul carico tumorale, sulla funzione renale e sui livelli di calcio (Durie and Salmon, 1975). Successivamente, l’International Staging System (ISS) (Greipp et al., 2005) ha introdotto come marcatori prognostici principali la beta‐2 microglobulina (B2M) sierica (< 3,5 mg/L o > 5,5 mg/L) e l’albumina (> 3,5 g/dL). Con l’avvento delle conoscenze genomiche, la versione rivista dell’ISS (R‐ISS) ha incorporato le anomalie cromosomiche t(4;14), t(14;16), del(17p) e i livelli di lattato deidrogenasi (LDH), al fine di migliorare ulteriormente la predizione del rischio (Palumbo et al., 2015a). Una seconda revisione dell’ISS (R2‐ISS), che integra ulteriori caratteristiche molecolari (in particolare la presenza di guadagno/amplificazione di 1q), è stata proposta successivamente (D’agostino et al., 2022) Più recentemente, l’International Myeloma Society (IMS) ha sottolineato il ruolo delle diverse alterazioni genetiche nella definizione della prognosi, accanto a quello della B2M (Avet-Loiseau et al., 2025). Viene quindi definito alto rischio i pazienti con:
- del(17p) e/o mutazione TP53;
- t(4;14), t(14;16) or t(14;20), con 1qìe/o del(1p32);
- del(1p32) monoallelica con 1q gain, o del(1p32) biallelica;
- β2 microglobulin elevate (>5.5 mg/dl) con insufficienza renale normale (<1.2 mg/dl)
La definizione del rischio è infatti estremamente complessa, e diversi fattori non inclusi nei sistemi di stratificazione sopra menzionati possono avere un ruolo e devono essere considerati. Ciò è particolarmente vero per la malattia extramidollare (EMD) (Bladé et al, 2011; Montefusco et al, 2020) e per i livelli di cellule tumorali circolanti (CTCs) (Bertamini et al, 2022; Garcés et al, 2022) Inoltre, alcuni pazienti senza apparenti fattori di rischio presentano un comportamento aggressivo, con risposte subottimali e ricadute precoci, definendo la cosiddetta categoria di mieloma “funzionalmente ad alto rischio” (Gay et al, 2023a).
PRESENTAZIONE CLINICA
La clinica del mieloma è certamente cambiata nel tempo: la malattia veniva sovente diagnosticata in stadio avanzato, mentre ora si calcola che almeno un quarto delle diagnosi venga effettuato casualmente durante esami di routine (Riccardi et al., 1991; van de Donk et al, 2021). I più comuni segni della malattia sono:
- Dolore osseo. È un sintomo comune (riportato in oltre il 50% dei pazienti) dovuto alle lesioni osteolitiche. Le plasmacellule a livello osseo secernono citochine con attività stimolante gli osteoclasti (“osteoclast activating factors”) e a loro volta gli osteoclasti secernono fattori che stimolano la proliferazione delle plasmacellule (IL6) (Bertuglia et al., 2022). Essendo il fenomeno di riparazione scarso o assente, le lesioni si presentano a margini netti e di conseguenza rimangono generalmente invariate anche in pazienti che a seguito della terapia raggiungono la remissione completa. Le lesioni osteolitiche sono più frequentemente localizzate nei segmenti ossei in cui è presente midollo emopoietico (vertebre, ossa piatte, cranio). Il dolore è tipicamente localizzato a livello della colonna vertebrale e delle coste, e può essere anche molto intenso e indicare la presenza di una frattura patologica.
- Ipercalcemia. È direttamente correlata al rimaneggiamento osseo. Può essere sintomatica (anoressia, poliuria e polidipsia, fino a quadri di nausea, vomito, disidratazione e da ultimo segni di encefalopatia ipercalcemica nei casi severi) e in alcuni casi può essere peggiorata da una concomitante insufficienza renale.
- Astenia La proliferazione delle plasmacellule a livello midollare ne compromette la normale attività emopoietica, portando alla riduzione della produzione di globuli rossi e, di conseguenza, a una progressiva anemizzazione. L’astenia è l’espressione più significativa dello stato anemico dei pazienti.
- Infezioni ricorrenti. L’espansione del clone neoplastico si accompagna alla riduzione delle immunoglobuline normali e i pazienti presentano quindi una significativa immunosoppressione. Si osservano infezioni polmonari e delle vie urinarie, di natura batterica, e riattivazioni di virus, quali l’Herpes Zoster, il virus di Hepstein-Barr e il Citomegalovirus.
- Insufficienza renale. La patogenesi è multifattoriale, con un ruolo primario svolto dall’eccesso di catene leggere monoclonali nel plasma, filtrate a livello glomerulare e quindi riassorbite e catabolizzate a livello tubulare. Nel corso di questi processi le catene leggere possono precipitare a livello intratubulare, depositarsi a livello della membrana basale dei tubuli o dei glomeruli, oppure determinare un danno alle cellule tubulari di tipo diretto o mediato da enzimi lisosomiali. Il quadro morfo-funzionale più frequente è rappresentato dal rene da mieloma, la cui manifestazione clinica più comune è un’insufficienza renale cronica (un quadro d’insufficienza renale acuta è più raro e in genere si verifica qualora concomitino altri fattori precipitanti quali iperuricemia e disidratazione). Meno frequenti sono la malattia da catene leggere e l’amiloidosi AL.
- Manifestazioni neurologiche. Il danneggiamento osseo e il successivo possibile crollo vertebrale o, meno frequentemente, la presenza di masse plasmacellulari (plasmocitomi) di origine vertebrale o costali possono determinare compressione midollare o radicolare con conseguenti segni e sintomi neurologici. Neuropatie sensitivo-motorie possono essere conseguenti alla produzione di anticorpi contro le diverse strutture nervose (i più frequenti sono gli anticorpi anti-glicoproteina mielina-associata, MAG, rari nel mieloma) o al deposito di sostanza amiloide lungo le strutture nervose.
- Sindrome da iperviscosità. È più frequente nei casi di MM di tipo IgA o IgM (per la tendenza alla polimerizzazione delle immunoglobuline). Le manifestazioni cliniche sono rappresentate da disturbi visivi con caratteristiche alterazioni del fundus, disturbi neurologici, insufficienza vascolare periferica, insufficienza cardiaca e diatesi emorragica.
IL TRATTAMENTO DEL MIELOMA MULTIPLO
I pazienti che hanno un MM che presentato un MDE necessitano di trattamento. Prima di definire l’approccio terapeutico al MM, affinché esso possa essere compreso appieno, è necessario però descrivere la storia clinica del mieloma multiplo stesso. Una volta posta la diagnosi di MM sintomatico, accertata quindi la necessità di instaurare un trattamento anti-mieloma, il paziente viene trattato con quella che si definisce “terapia di I linea”; a essa segue un periodo di remissione più o meno duraturo, in base all’efficacia del trattamento stesso. In maniera pressoché inevitabile, tuttavia, il clone plasmacellulare torna a proliferare, configurando quindi un quadro di recidiva. Quest’ultima è definita “biochimica” in presenza della sola proliferazione plasmacellulare a livello midollare e del conseguente incremento nel sangue e nelle urine del suo marcatore specifico, ossia la componente monoclonale prodotta dalle plasmacellule; oppure è definita “clinica” quando a tale proliferazione si accompagna un danno all’organismo: dall’anemia alle lesioni ossee all’insufficienza renale, sino all’ipercalcemia. L’intervallo di tempo che intercorre tra l’inizio della terapia e la recidiva è definito “sopravvivenza libera da malattia” (PFS). All’occorrenza della recidiva di mieloma è necessario instaurare una nuova linea di terapia. Le linee guida IMWG raccomandano di trattare il paziente nei casi di recidiva clinica o di recidiva biochimica “aggressiva”, ossia caratterizzata da un rapido incremento della componente monoclonale, espressione di una rapida proliferazione cancerosa. All’adozione di una successiva linea terapeutica che risulti efficace, segue quindi un nuovo periodo di remissione, la cui lunghezza è largamente variabile e dipendente da diversi fattori. Di conseguenza, la storia clinica del mieloma è caratterizzata da un’alternanza di fasi di latenza e recidiva che connotano un andamento cronico della patologia. Il trattamento del MM è stato rivoluzionato nel corso degli ultimi venti anni: sebbene si tratti ancora oggi di una patologia incurabile, l’aspettativa di vita dei pazienti è significativamente aumentata rispetto al passato. Il MM è una patologia estremamente eterogenea da un punto di vista sia biologico che clinico: la sopravvivenza può infatti variare da pochi anni sino a oltre 10 anni. Fino all’inizio degli anni Novanta, infatti, il bagaglio terapeutico del MM prevedeva l’utilizzo di agenti chemioterapici classici – come melphalan e ciclofosfamide, gli alcaloidi della vinca, come la vincristina, e le antracicline come l’idarubicina, in combinazione con steroidi ad alte dosi – e la prognosi del paziente con mieloma era infausta, essendo la sopravvivenza globale mediana (OS) pari a 2-3 anni. La prima rivoluzione nel trattamento del mieloma è sopraggiunta con l’introduzione del trapianto autologo, procedura che ha consentito la somministrazione di alchilanti ad alte dosi, in particolare il melphalan, seguita dal supporto di cellule staminali autologhe per consentire la ricostituzione midollare. Tale procedura ha permesso di incrementare significativamente la percentuale di pazienti che raggiungevano la remissione completa (CR), fatto altrimenti sporadico, e concomitantemente ha prodotto un migliore controllo della patologia a lungo termine, con un incremento della OS. Tuttavia, di tale miglioramento beneficiavano unicamente i pazienti candidabili al trapianto, ossia quelli più “giovani” e in condizioni cliniche tali da poter affrontare tale procedura. All’inizio degli anni Duemila, si è assistito a una seconda rivoluzione, grazie all’introduzione di un nuovo farmaco attivo contro le plasmacellule di mieloma, la talidomide. Si è aperta quindi l’era dei cosiddetti nuovi farmaci, di cui la talidomide rappresenta il capostipite; un’era caratterizzata da una più profonda conoscenza della biologia del mieloma e del microambiente in cui le cellule mielomatose proliferano (il midollo emopoietico), e dal conseguente sviluppo di farmaci-bersaglio con meccanismi d’azione specifici e differenti, ma tutti diretti a colpire le cellule cancerose. Questa seconda rivoluzione è ‘ecumenica’, poiché i nuovi farmaci sono utilizzabili sia per il trattamento dei pazienti più giovani e candidabili a trapianto sia per quello dei pazienti più anziani e pertanto non eleggibili a tale procedura. Dall’inizio degli anni Duemila, l’ente regolatore statunitense (Food and Drug Administration – FDA) e quello europeo (European Medicine Agency – EMA) hanno approvato più di dieci farmaci di classi differenti, tra cui farmaci immunomodulanti, inibitori del proteasoma, anticorpi monoclonali, anticorpi bispecifici e chimeric antigen receptor T cell (CAR-T) per il trattamento del mieloma multiplo, alcuni dei quali licenziati in somministrazione singola, altri invece in combinazione tra loro (Tabella IV). 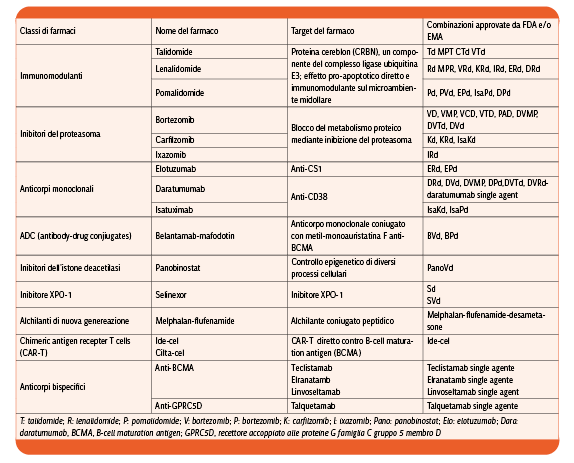
Tabella IV: “Nuovi farmaci” per il trattamento del mieloma multiplo L’introduzione del trapianto di cellule staminali autologhe e dei nuovi farmaci ha permesso un migliore controllo della patologia, con un incremento significativo della OS esteso a tutti i pazienti affetti da MM, indipendentemente dall’età. L’introduzione di numerosi farmaci efficaci contro le cellule mielomatose, con meccanismi d’azione differenti e talvolta sinergici tra loro, ha permesso inoltre ai clinici che si occupano di tale patologia di creare strategie terapeutiche differenti, mirate da una parte all’eradicazione del clone plasmacellulare midollare per un controllo a lungo termine della malattia, dall’altra alla cronicizzazione della patologia stessa mediante farmaci in grado di mantenere le plasmacellule monoclonali in una fase di latenza sia biologica che clinica. L’approccio terapeutico al paziente con mieloma multiplo dipende essenzialmente da due elementi: lo stadio della patologia, diagnosi o recidiva, e la candidabilità del paziente al trapianto autologo, condizione questa definita in base all’età cronologica e alle condizioni cliniche (comorbidità, funzionalità d’organo, assenza di fragilità del paziente stesso).
APPROCCIO TERAPEUTICO AL PAZIENTE CON MIELOMA DI NUOVA DIAGNOSI
Paziente candidabile al trapianto autologo
Nonostante l’introduzione dei nuovi farmaci, ad oggi la chemioterapia ad alte dosi (melfalan 200 mg/m2) seguita dal trapianto autologo di cellule staminali emopoietiche rimane lo standard nel paziente che viene giudicato idoneo a tale procedura. Diversi studi hanno comparato strategie terapeutiche per pazienti con mieloma multiplo in I linea basate sull’utilizzo di nuovi farmaci con o senza trapianto autologo. In tutti questi studi è stato dimostrato che incorporare il trapianto autologo nel trattamento di I linea permetta un prolungamento significativo della PFS rispetto alle strategie che non prevedono il trapianto; inoltre, una parte di questi studi ha anche dimostrato un vantaggio di overall survival (OS) a vantaggio del trapianto (Attal et al., 2017; Cavo et al., 2020; Gay et al., 2020). Non esiste un chiaro cut-off di età per definire l’idoneità o meno al trapianto, sebbene convenzionalmente tale procedura sia stata dapprima riservata ai pazienti di età inferiore ai 65 anni e poi estesa anche ai pazienti di età compresa tra i 66 e i 70 anni. Diversi studi hanno inoltre mostrato come il trapianto sia applicabile, senza un significativo aumento della mortalità, anche a pazienti di età compresa tra i 70 e i 75 anni (Mina and Lonial, 2019). La strategia terapeutica di I linea nel paziente candidabile a trapianto autologo consta di 5 fasi differenti: la terapia d’induzione, la mobilizzazione delle cellule staminali, il trapianto autologo (singolo o doppio), la terapia di consolidamento e infine la terapia di mantenimento.
- La terapia d’induzione ha lo scopo di citoridurre la massa tumorale di plasmacellule proliferanti al momento della diagnosi, riducendo o eliminando il danno d’organo correlato all’insorgenza del mieloma e permettendo al paziente di procedere alla raccolta delle cellule staminali, senza interferire quindi con la mobilizzazione stessa delle cellule staminali, e permettendo di affrontare il successivo trapianto con il minor grado possibile di malattia residua. L’attuale regime di induzione standard in Europa e negli Stati Uniti si basa sulla combinazione di bortezomib (V), inibitore del preoteasoma (PI), di un immunomodulante (IMiD) come la talidomide (T, in Europa), il desametasone (d) e il daratumumab (D), anticorpo monoclonale anti-CD38, grazie ai risultati dello studio di fase III CASSIOPEIA che ha dimostrato un vantaggio rispetto alla precedente terapia autorizzato (VTd) (Moreau et al., 2019, 2024). Lo scenario terapeutico è tuttavia in continuo cambiamento con la recente autorizzazione FDA e EMA dello schema DVRd nel quale viene sostituita la talidomide con la lenalidomide, un IMiD di II generazione. Questo è stato possibile grazie ai risultati dello studio di fase III PERSEUS. Tali regimi consentono di ottenere, al termine dei primi 4 cicli di induzione, risposte almeno parziali in oltre il 90% dei pazienti (Sonneveld et al., 2024)
- La seconda fase della terapia di I linea del paziente giovane e candidabile al trapianto consiste nella mobilizzazione e nella raccolta delle cellule staminali. Questa procedura può essere preceduta dalla somministrazione di un chemioterapico atto a stimolare la “fuoriuscita delle cellule staminali” come la ciclofosfamide (dose di 2-4 g/m2). Sia che questo avvenga oppure no, la somministrazione del fattore di crescita granulocitario noto come G-CSF (granulocyte-colony stimulating factor) stimola la proliferazione e la fuoriuscita nel sangue periferico delle cellule staminali CD34+, oggetto della raccolta. La conta delle cellule CD34+ permette d’identificare il momento ottimale per l’aferesi, vale a dire il momento opportuno per la loro raccolta, che oggi viene eseguito da sangue periferico in media in 1-2 sedute aferetiche consecutive. Prima dell’introduzione di plerixafor, un antagonista del recettore chemochinico di tipo 4, il tasso di pazienti definiti scarsi mobilizzatori, ossia nei quali non era possibile raccogliere un numero di cellule CD34+ adeguato a permettere un successivo trapianto autologo (≥2×10^6/Kg), era pari al 5-15% dei pazienti che si sottoponevano alla stimolazione e aferesi delle cellule staminali emopoietiche. L’introduzione di plerixafor, usato di default come regime di mobilizzazione assieme al G-CSF oppure al bisogno, “on demand”, nei pazienti con scarsa mobilizzazione periferica di cellule staminali dopo somministrazione di G-CSF o chemioterapia + G-CSF, ha permesso di ridurre significativamente il tasso di pazienti “scarsi mobilizzatori” (Afifi et al., 2016). Dal momento che sia il daratumumab sia la lenalidomide, attualmente impiegati in prima linea, possono ridurre l’efficacia della mobilizzazione, l’utilizzo di plerixafor risulta in crescita, in particolare nelle strategie di raccolta “chemio-free” (Mina et al., 2024; Bertuglia et al., 2025). Il target di raccolta varia a seconda che il paziente sia candidabile a uno o a doppio trapianto autologo.
- La terza fase è quella del trapianto autologo. Al paziente viene somministrata una dose di melphalan pari a 200 mg/m2 (in caso di insufficienza renale o significative comorbidità la dose di melphalan può essere ridotta a 100-140 mg/m2) con la successiva infusione delle cellule staminali precedentemente raccolte dopo 24-48 ore. La somministrazione di alte dosi di melphalan viene considerata mieloablativa, ossia capace di uccidere le cellule staminali midollari in maniera potenzialmente irreversibile. L’infusione di cellule staminali autologhe permette invece una rapida ricostituzione midollare, senza la quale la fase di aplasia conseguente alla somministrazione di melphalan sarebbe gravata da un’alta mortalità provocata da infezioni legate alla bassa conta di globuli bianchi e da emorragie conseguenti alla piastrinopenia. Il trapianto di cellule staminali può essere ripetuto una seconda volta a distanza di 3-6 mesi dal primo, al fine di ottenere la massima citoriduzione possibile. Il vantaggio del doppio trapianto era stato inizialmente rilevato nei pazienti che non raggiungevano almeno una VGPR dopo il primo trapianto (Moreau et al., 2015). L’analisi condotta su pazienti arruolati nello studio HOVON65/GMMG-HD4 nell’ambito del trattamento con bortezomib sia in induzione che in mantenimento ha mostrato, nonostante lo studio non fosse disegnato per tale confronto, un vantaggio di sopravvivenza per i pazienti che hanno ricevuto due trapianti rispetto ai pazienti sottoposti a un solo trapianto (Sonneveld et al., 2012). Uno studio condotto dal gruppo europeo di ricerca sul mieloma (EMN, European Myeloma Network) ha dimostrato un vantaggio in termini di PFS per il doppio trapianto rispetto al singolo trapianto (Cavo et al., 2016), in particolare nei pazienti considerati ad alto rischio per la presenza in FISH di anomalie quali la del17p e la t(4;14) (Cavo et al., 2020). Analogamente, il beneficio di un doppio trapianto rispetto al trapianto singolo è stato osservato, in termini di PFS, nei pazienti ad alto rischio citogenetico nello studio di fase III StaMINA (Stadtmauer et al., 2019), mentre nei pazienti a rischio standard non vi è differenza in termini di PFS e OS tra un singolo ed il doppio trapianto. Attualmente, pertanto, il doppio trapianto autologo può essere preso in considerazione in pazienti ad alto rischio, in particolare in presenza di alterazioni citogenetiche ad alto rischio, che abbiano ben tollerato e per i quali vi sia evidenza di un beneficio clinico dal primo trapianto (Dimopoulos et al., 2025).
- Successivamente al trapianto, il paziente può ricevere un numero limitato di cicli di terapia d’intensità uguale o simile a quella della terapia d’induzione (generalmente 2), al fine di ulteriormente approfondire la risposta ottenuta col trapianto. Questa fase del percorso terapeutico di I linea nei pazienti candidabili a trapianto autologo è detta di consolidamento. Diversi studi che hanno incorporato tale approccio nella strategia globale di trattamento del paziente con nuova diagnosi di MM hanno mostrato un progressivo approfondimento delle risposte dalla fase di induzione, attraverso il trapianto sino al consolidamento. I regimi che hanno mostrato tale efficacia sono VTD, VRD, DVTD, DVRD (Cavo et al., 2016; Attal et al., 2017; Moreau et al., 2019; Sonneveld et al., 2024) e KRd e Isa-KRd (Gay et al., 2021, 2023b). Tali studi non permettono tuttavia di stabilire il reale beneficio della terapia di consolidamento non prevendendo una randomizzazione dei pazienti arruolati ad un braccio di consolidamento confrontato con un braccio privo di consolidamento. Pertanto, ad oggi esistono in tal senso dati discordanti circa il beneficio del consolidamento: lo studio EMN02/H095 ha dimostrato, attraverso una randomizzazione formale, un beneficio in termini di PFS per pazienti che dopo la prima fase di trattamento ricevevano un numero limitato di cicli di consolidamento, secondo schema VRd, rispetto ai pazienti che proseguivano direttamente con la terapia di mantenimento. Lo studio StaMINA (Stadtmauer et al., 2019), invece, in cui pazienti con MM di nuova diagnosi, dopo una prima fase di induzione e trapianto autologo, venivano randomizzati ad un secondo trapianto seguito da lenalidomide di mantenimento, consolidamento con VRD e lenalidomide di mantenimento, o direttamente lenalidomide di mantenimento, non ha dimostrato, nell’intera popolazione dello studio, un beneficio nei confronti di un breve ciclo di consolidamento prima della terapia di mantenimento. L’utilizzo della terapia di consolidamento nel mieloma rimane pertanto ancora oggetto di discussione, sebbene molti studi clinici sperimentali l’abbiano incorporato nelle strategie terapeutiche investigate. I nuovi regimi approvati, DVTd e DVRd, prevedono che dopo il trapianto autologo il paziente riceva 2 ulteriori cicli di consolidamento con gli stessi farmaci utilizzati durante la fase di induzione.
- La terapia di mantenimento post-trapianto ha l’obiettivo di prolungare la remissione e la sopravvivenza, mantenendo buona tollerabilità e qualità di vita.
- Talidomide: primo farmaco a mostrare un beneficio in PFS, meno chiaro il benefico in OS e con scarsa tollerabilità (neuropatia periferica) (Morgan et al., 2012).
- Lenalidomide: diversi studi di fase III hanno dimostrato un vantaggio in PFS(Attal et al., 2012; McCarthy et al., 2012; Palumbo et al., 2014). Una meta-analisi su oltre 1200 pazienti ha confermato anche un beneficio in OS (McCarthy et al., 2017). È approvata da FDA ed EMA come mantenimento fino a progressione o intolleranza, anche se ad oggi iniziano ad esserci iniziali dati sulla possibile sospensione dopo 4-5 di terapia, limite oltre il quale il vantaggio della terapia continuativa potrebbe essere ridotto (Pawlyn et al., 2022).
- Bortezomib: nello studio HOVON65/GMMG4 ha mostrato un vantaggio anche nei pazienti ad alto rischio citogenetico (del17p, t(4;14)) (Sonneveld et al., 2012). Tuttavia, non è approvato come mantenimento (neuropatia, non chiaro beneficio rispetto a lenalidomide).
- Ixazomib: nello studio Tourmaline-MM3 ha ridotto significativamente il rischio di progressione o morte (HR 0,72), con beneficio anche nei pazienti ad alto rischio (Dimopoulos et al., 2019).
- Carfilzomib + lenalidomide: nello studio FORTE (Gay et al., 2021) ha dimostrato un prolungamento della PFS rispetto alla sola lenalidomide.
- Daratumumab: nello studio CASSIOPEIA (Moreau et al., 2024) il mantenimento per 2 anni ha ridotto del 47% il rischio di progressione o morte rispetto all’osservazione.
Con l’avvento dello studio di fase III PERSEUS, la lenalidomide in mantenimento è stata confrontata con la combinazione daratumumab + lenalidomide ed è oggi raccomandata come nuova strategia di mantenimento dalle linee guida internazionali (Sonneveld et al., 2024; Dimopoulos et al., 2025). Nella fase di mantenimento (cicli di 28 giorni), i pazienti del braccio VRd hanno ricevuto lenalidomide 10 mg/die fino a progressione di malattia (PD). I pazienti del braccio D-VRd hanno ricevuto daratumumab 1800 mg ogni 4 settimane + lenalidomide 10 mg/die per almeno 2 anni. Dopo un minimo di 2 anni di mantenimento con daratumumab/lenalidomide:
- i pazienti MRD-positivi (inclusi quelli con MRD non valutabile o indeterminata) hanno proseguito la combinazione fino a progressione;
- i pazienti MRD-negativi (in risposta completa [CR] o superiore e con MRD negatività sostenuta per ≥12 mesi alla sensibilità di 10⁻⁵) hanno interrotto il daratumumab continuando la sola lenalidomide. In caso di perdita documentata della CR, senza progressione clinica, o di ricomparsa di MRD, era consentita la ri-somministrazione del daratumumab.
A un follow-up mediano di 47,5 mesi (range 0–54,4), il trattamento con D-VRd seguito da mantenimento daratumumab/lenalidomide ha determinato un miglioramento significativo della PFS rispetto a VRd seguito da mantenimento con sola lenalidomide, nella popolazione ITT di pazienti con mieloma multiplo di nuova diagnosi eleggibili al trapianto. La PFS stimata a 48 mesi era 84,3% (IC 95%: 79,5–88,1) nel braccio D-VRd rispetto a 67,7% (IC 95%: 62,2–72,6) nel braccio VRd (HR 0,42; IC 95%: 0,30–0,59; p <0,001). Inoltre, i tassi di MRD negatività sostenuta sia a sensibilità 10⁻⁵ sia 10⁻⁶ risultavano significativamente superiori nel braccio D-VRd (Sonneveld et al., 2024). Il trapianto allogenico è considerato un’opzione potenzialmente curativa per pazienti giovani e con un donatore compatibile. Tuttavia, la graft versus host disease (GVHD) cronica rimane la principale morbilità con un impatto notevole sulla sopravvivenza e sulla qualità di vita dei pazienti. In uno studio randomizzato, condotto nell’era antecedente l’introduzione dei nuovi farmaci, il trapianto allogenico è risultato superiore al trapianto autologo (Bruno et al., 2007; Giaccone et al., 2011). In seguito all’introduzione dei nuovi farmaci e ai risultati con essi ottenuti, il trapianto allogenico è considerato una opzione meno attrattiva e il suo uso è sconsigliato al di fuori di protocolli clinici. Il suo impiego rimane confinato nei pazienti ad altissimo rischio (es. delezione del cromosoma 17) con risposte subottimali, fit o in pazienti con leucemia plasmacellualre (Dimopoulos et al., 2025; Musto et al, 2025).
Paziente non candidabile al trapianto autologo
Tradizionalmente, il paziente di età superiore ai 65-70 anni, o di età inferiore ma con compromissione d’organo, veniva definito non candidabile al trapianto. Tale limite di età non è tuttavia un discrimine sufficiente a determinare o meno la candidabilità alla chemioterapia ad alte dosi ed al trapianto, in quanto l’età cronologica non è un parametro adeguato a descrivere appieno le condizioni cliniche di un paziente e non coincide molto spesso con l’età biologica del paziente stesso. Sebbene non esistano linee-guida che esprimano un parere netto circa il cut-off per l’eleggibilità al trapianto, attualmente a tale procedura vengono indirizzati pazienti sino ai 70 anni di età, con talune eccezioni per pazienti in ottime condizioni generali fino ai 75 anni di età. La popolazione di pazienti anziani è estremamente eterogenea sia per ciò che concerne l’età che per ciò che riguarda le condizioni cliniche e sociali. Negli ultimi anni è stata posta una forte attenzione nei confronti di strumenti di valutazione geriatrica che permettano di meglio stratificare la popolazione anziana, al fine di eseguire una corretta valutazione dell’età biologica del paziente e adattare a ciò i diversi regimi chemioterapici, riducendo le tossicità del trattamento, ottimizzando la compliance del paziente e migliorando quindi l’efficacia del trattamento stesso. Per fare ciò, sono stati condotti studi che hanno impiegato l’utilizzo di differenti strumenti di valutazione geriatrica (Palumbo et al., 2015b; Engelhardt et al., 2016). Nel 2016 l’IMWG ha pubblicato il risultato di uno studio condotto su 869 pazienti affetti da MM alla diagnosi, tutti sottoposti a una valutazione geriatrica pre-trattamento che ha dimostrato come non solo l’età, ma anche il “burden” delle comorbidità, valutato mediante il Charlson comorbidity index (CCI), e l’aspetto funzionale del paziente nella vita quotidiana, definito mediante le scale ADL e IADL, siano variabili in grado di stratificare tre gruppi distinti di pazienti, ognuno dei quali caratterizzato da una diversa tollerabilità al trattamento e da un differente outcome di sopravvivenza, ossia PFS e OS, differenti tra loro (Palumbo et al., 2015b; Engelhardt et al., 2016). È stato quindi definito uno score (poi soprannominato “Frailty score”, IMWG FS) costituito da quattro variabili: età, CCI, ADL e IADL. Tale score ha stratificato i pazienti in esame in tre gruppi: fit, intermediate fit e frail. Rispetto ai pazienti fit, quelli definiti “frail” hanno una più alta probabilità, statisticamente significativa, di andare incontro a eventi avversi di tipo non-ematologico e alla morte e/o progressione (Tabella V). 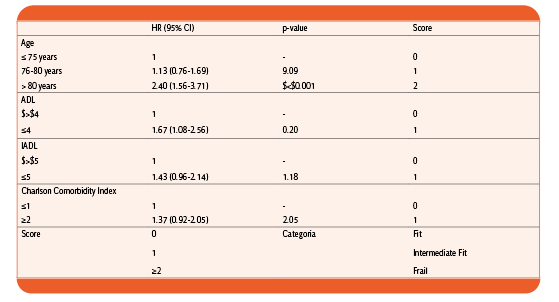
Tabella IV: variabili del Frailty score. La valutazione del paziente anziano con nuova diagnosi di mieloma multiplo non candidabile a trapianto non può limitarsi alle sole caratteristiche biologiche della malattia, ma deve includere una corretta valutazione geriatrica. L’introduzione di score geriatrici, come quello dell’International Myeloma Working Group, ha permesso di identificare sottogruppi specifici e condurre studi dedicati, dimostrando che approcci terapeutici personalizzati possono mantenere efficacia riducendo la tossicità (Larocca et al., 2021). Storicamente, la combinazione melphalan-prednisone (MP) è stata lo standard per i pazienti anziani, cui si sono aggiunti negli anni Duemila i nuovi agenti come talidomide, lenalidomide e bortezomib. Schemi quali MPT, VMP e Rd hanno rappresentato tappe fondamentali, dimostrando miglioramenti in termini di risposte e PFS rispetto a MP (Palumbo et al., 2006; Rajkumar et al., 2006; Facon et al., 2007; San Miguel et al., 2008; Benboubker et al., 2014). Tuttavia, tali regimi sono oggi considerati superati alla luce delle combinazioni più recenti. L’aggiunta di daratumumab ha segnato un’evoluzione importante:
- L’analisi finale dello studio di fase III ALCYONE ha mostrato che, dopo un follow-up mediano di 86,7 mesi, i pazienti trattati con daratumumab in combinazione con bortezomib, melfalan e prednisone (Dara-VMP) hanno ottenuto una sopravvivenza globale (OS) mediana di 83,0 mesi rispetto a 53,6 mesi nel braccio VMP (hazard ratio [HR] 0,65; intervallo di confidenza [IC] 95% 0,53–0,80; P < 0,0001) (Maria-Victoria Mateos et al., 2022; Mateos et al., 2025).
- La sopravvivenza libera da progressione (PFS) è risultata significativamente superiore con daratumumab in combinazione con lenalidomide e desametasone (D-Rd) rispetto a Rd (mediana 61,9 vs 34,4 mesi; hazard ratio [HR] 0,55; intervallo di confidenza [IC] 95% 0,45–0,67; P < 0,0001). La sopravvivenza globale (OS) mediana non è stata raggiunta nel gruppo D-Rd, mentre è risultata pari a 65,5 mesi nel gruppo Rd (HR 0,66; IC 95% 0,53–0,83; P = 0,0003); i tassi stimati di OS a 60 mesi erano rispettivamente del 66,6% e del 53,6%. (Facon et al., 2025).
Le linee guida ESMO 2021 già raccomandavano DRd, DVMP o VRd come regimi di prima scelta (Dimopoulos et al., 2021) con maggiore utilizzo della tripletta D-Rd che è stata considerata considerata la combinazione di riferimento per i pazienti non candidabili a trapianto, mentre D-VMP rappresenta un’alternativa valida. Oggi lo scenario è ulteriormente in evoluzione: l’introduzione delle quadruplette con daratumumab e nuovi farmaci ridefinendo gli standard terapeutici anche nei pazienti anziani, con l’obiettivo di migliorare ulteriormente profondità e durata della risposta. Recentemente, tre ampi studi di fase III hanno valutato le terapie basate su quadruplette rispetto alle triplette. L’approvazione da parte della FDA della combinazione isatuximab‐bortezomib‐lenalidomide‐desametasone (Isa-VRd), basata sui risultati dello studio IMROZ (Facon et al., 2024a), che ha dimostrato la superiorità di Isa-VRd rispetto a VRd in termini di negatività della MRD e PFS, introduce un nuovo standard di cura. Un secondo studio randomizzato, BENEFIT, ha confrontato Isa-VRd, con uno schema di bortezomib modificato, rispetto a Isa-Rd, dimostrando un miglioramento della negatività MRD con il regime a quattro farmaci (Leleu et al., 2024). Un terzo studio, CEPHEUS, ha confrontato daratumumab più VRd con VRd da solo, evidenziando ancora una volta un miglioramento della PFS e della MRD con il regime a quadruplette (Usmani et al., 2025). Va sottolineato che tutti e tre gli studi hanno arruolato pazienti fino a 80 anni con buone condizioni generali, sollevando dubbi sull’applicabilità reale di questi risultati nei pazienti più fragili. La fragilità è un termine funzionale che si riferisce a un declino della funzione fisiologica, che porta a dipendenza, vulnerabilità agli stressori e a un elevato rischio di condizioni di salute sfavorevoli (come disturbi metabolici, infezioni o cancro), con conseguente aumento della morbidità e mortalità (Fried et al., 2005). Come specificato sopra, i pazienti fragili potrebbero non avere sempre accesso alla gamma di trattamenti in evoluzione e agli approcci di medicina di precisione che stanno migliorando gli outcome nella maggior parte dei pazienti con MM più giovani e/o con uno stato di performance più favorevole, presentando quindi un rilevante e crescente bisogno clinico insoddisfatto (Cook et al., 2022). Identificare i pazienti a rischio di fragilità è fondamentale per migliorare gli outcome complessivi. Lo studio di fase III FiTNEss ha mostrato un beneficio sia in event-free survival che in OS quando la combinazione completamente orale IxaRd è stata somministrata in uno schema modificato upfront sulla base dell’IMWG FS, rispetto alla somministrazione standard (Cook et al., 2024). Tuttavia, la pubblicazione dei dati completi è ancora attesa e, pertanto, al momento non possono essere fatte raccomandazioni sull’uso dell’IMWG FS per la somministrazione della terapia. DaraRd è attualmente considerato il regime di SOC per il trattamento dei pazienti con NDMM e un IMWG FS ≥2. Nello studio di fase III MAIA, DaraRd è risultato superiore a Rd sia in termini di PFS che di OS nel sottogruppo di pazienti con IMWG FS ≥2 (Facon et al., 2022). Lo studio di fase III IFM2017-03 (Manier et al., 2024), con risultati pubblicati nel 2024, ha testato una strategia dexamethasone-sparing in pazienti più anziani e/o con un IMWG FS ≥2. Questo approccio prevede il trattamento con DaraR e solo due cicli di desametasone. Un totale di 295 pazienti non eleggibili al trapianto con NDMM e le caratteristiche sopra riportate sono stati randomizzati (2:1) a ricevere DaraR versus Rd; la PFS mediana è risultata di 53,4 mesi versus 22,5 mesi (HR 0,51, 95% CI 0,37–0,71; P < 0,0001) e la OS mediana non è stata raggiunta versus 47,2 mesi (HR 0,46, 95% CI 0,31–0,69; P = 0,0001). Sebbene la durata mediana del trattamento sia stata più lunga nel gruppo DaraR (31,6 mesi versus 14,3 mesi con Rd), l’incidenza di infezioni di grado ≥3 è risultata simile (19% versus 21%) (Manier et al., 2024). Pertanto, DaraR può essere considerato anch’esso come un’opzione raccomandata nei pazienti con IMWG FS ≥2. Infine, lo studio di fase II a singolo braccio REST, con risultati pubblicati nel 2025, ha testato IsaVRd (con bortezomib settimanale e desametasone solo nei primi due cicli) in 51 pazienti non eleggibili al trapianto con NDMM e un’età media di 77 anni. Il tasso di CR MRD-negativa è stato del 38% nella coorte complessiva e del 31% nei pazienti di età >80 anni. Sebbene REST sia uno studio di fase II, fornisce il razionale per una somministrazione sicura ed efficace di un regime a quadruplette in pazienti che potrebbero non tollerare i regimi IMROZ o CEPHEUS (Bugge Askeland et al., 2025).
Paziente con mieloma smoldering
L’attuale standard di cura per i pazienti con mieloma multiplo smoldering (SMM) rimane la strategia di “watch and wait”. Tuttavia, è in corso un dibattito sul reale beneficio clinico di un trattamento precoce, in particolare nei pazienti con SMM ad alto rischio. Due studi clinici hanno già dimostrato il vantaggio dell’uso di lenalidomide in monoterapia (R) (Lonial et al., 2020a) o in combinazione con desametasone (Rd) (Mateos et al., 2013; María-Victoria Mateos et al., 2022) rispetto alla sola osservazione nei pazienti con SMM ad alto rischio. Diversi studi di fase II hanno inoltre esplorato l’efficacia di regimi a triplette basati su Rd, in combinazione con farmaci come elotuzumab (Ghobrial et al., 2016), ixazomib (Nadeem et al., 2021) o carfilzomib (Hill et al., 2023), così come di regimi a quadruplette comprendenti daratumumab e carfilzomib (Kumar et al., 2022). Più recentemente, lo studio randomizzato di fase III AQUILA, che ha confrontato la monoterapia con daratumumab (fino a 39 cicli/26 mesi) con la sola sorveglianza attiva nei pazienti con SMM ad alto rischio, ha dimostrato che daratumumab ha ridotto del 51% il rischio di progressione a mieloma sintomatico o di morte rispetto alla sorveglianza, con una buona tollerabilità (infezioni di grado 3–4: 16% vs 6%) (Meletios A. Dimopoulos et al., 2024). Secondo un comunicato stampa di Johnson & Johnson del luglio 2025, la Commissione Europea (EC) ha approvato una nuova indicazione per Darzalex® (daratumumab) nella formulazione sottocutanea come monoterapia per il trattamento dei pazienti adulti con SMM ad alto rischio di evoluzione in mieloma multiplo.
APPROCCIO TERAPEUTICO AL PAZIENTE CON MIELOMA RECIDIVATO E/O REFRATTARIO
La scelta dei regimi di seconda linea o delle linee successive si basa sull’efficacia e tossicità dei trattamenti già ricevuti, sullo stato di refrattarietà e sulle comorbidità del paziente. Con l’avvento di nuove terapie, i pazienti con mieloma multiplo di nuova diagnosi (NDMM) diventano sempre più spesso esposti a tre classi di farmaci (anticorpi anti-CD38, farmaci immunomodulanti [IMiDs] e inibitori del proteasoma [PIs]) e sviluppano refrattarietà a lenalidomide e anticorpi anti-CD38 dopo il trattamento iniziale. Uno dei principali determinanti della scelta terapeutica alla recidiva è quindi la refrattarietà ai trattamenti precedenti. Di conseguenza, le opzioni di seconda linea (in particolare nei pazienti refrattari a lenalidomide e/o bortezomib) includono schemi a base di pomalidomide (P) o di carfilzomib, in combinazione con anticorpi anti-CD38 oppure con regimi privi di anti-CD38, a seconda dell’esposizione e della refrattarietà precedenti. In questo contesto, oltre l’elotuzumab (anticorpo monoclonale anti-SLAM7), un nuovo approccio terapeutico molto promettente riguarda i regimi che prendono di mira l’antigene di maturazione delle cellule B (BCMA). Belantamab mafodotin è un anticorpo monoclonale anti-BCMA umanizzato coniugato alla monometil auristatina-F, un agente che interrompe i microtubuli. Negli ultimi anni, due studi di fase III, DREAMM-7 (Hungria et al., 2024) e DREAMM-8 (Dimopoulos et al., 2024), hanno dimostrato un beneficio significativo in termini di PFS quando belantamab è stato combinato rispettivamente con bortezomib o pomalidomide, come terapia di seconda o successiva linea. La principale tossicità specifica del farmaco è la tossicità corneale. Idecabtagene vicleucel (ide-cel) e ciltacabtagene autoleucel (cilta-cel) sono due prodotti CAR-T anti-BCMA che hanno mostrato elevati tassi di risposta globale (ORR) e una PFS prolungata nei rispettivi studi clinici a braccio singolo (KarMMa-1 (Munshi et al., 2021) e CARTITUDE-1 (Berdeja et al., 2021) in linee avanzate di trattamento. Entrambi hanno anche evidenziato risultati superiori rispetto agli standard di cura in linee più precoci, negli studi randomizzati KarMMa-3 (Rodriguez-Otero et al., 2023) e CARTITUDE-4 (San-Miguel et al., 2023). L’EMA ha approvato nel 2024 cilta-cel dalla seconda linea e ide-cel dalla terza linea nei pazienti con malattia esposta a tre classi e refrattaria all’ultima linea di trattamento. Tre anticorpi bispecifici diretti contro BCMA, teclistamab (Moreau et al., 2022) ed elranatamab (Bahlis et al., 2023), linvoseltamab (Bumma et al., 2024) e un anticorpo bispecifico diretto contro il recettore GPRC5D (Talquetamab) (Chari et al., 2022a), sono stati approvati nei pazienti con mieloma recidivato/refrattario (RRMM) esposti a tre classi di farmaci, a partire dalla quarta linea. Gli eventi avversi più rilevanti delle terapie con CAR-T e anticorpi bispecifici sono la sindrome da rilascio di citochine (CRS), la neurotossicità, le infezioni e le citopenie (Ludwig and Kumar, 2023). Con cilta-cel è stata inoltre segnalata la possibilità di neurotossicità ritardata, incluse sindromi parkinsoniane che possono manifestarsi settimane o mesi dopo l’infusione (Cohen et al., 2022). Il tasso di infezioni con gli anticorpi bispecifici anti-BCMA appare più elevato rispetto a quello osservato con le CAR-T anti-BCMA e con gli anticorpi bispecifici anti-GPRC5D. Inoltre, la terapia anti-GPRC5D presenta effetti collaterali peculiari, tra cui disgeusia, tossicità cutanee e ungueali e perdita di peso, dovuti all’attività on-target (Chari et al., 2024). Recentemente, nuove piccole molecole sono state approvate nei pazienti triplo/penta refrattari, con risultati di efficacia comunque inferiori rispetto a bispecifici e CAR-T. Selinexor, un inibitore selettivo dell’export nucleare (SINE) che agisce su exportina 1 (XPO1), è disponibile anch’esso in seconda linea in combinazione con bortezomib e desametasone (SVd) (Grosicki et al., 2020), oppure in monoterapia con desametasone (Sd) (Chari et al., 2019) nei pazienti refrattari a 2 PIs, 2 IMiDs e un anticorpo monoclonale anti-CD38, a partire dalla quinta linea. Un altro agente innovativo è melflufen, un profarmaco peptidico alchilante lipofilico che, grazie alla rapida penetrazione cellulare e al rilascio intracellulare di melfalan mediato da aminopeptidasi, permette una maggiore citotossicità selettiva nelle cellule neoplastiche (Paul G Richardson et al., 2021; Schjesvold et al., 2022). Di seguito sono riportate le attuali raccomandazioni EHA-EMN per i pazienti in II linea (Dimopoulos et al., 2025):
- Nei pazienti che hanno ricevuto un regime a base di bortezomib in prima linea senza lenalidomide o un anticorpo anti-CD38, e presentano malattia refrattaria a bortezomib, i regimi preferiti sono DaraRd, DaraKd e IsaKd [I, A]. Altri regimi approvati includono KRd, IxaRd ed elotuzumab (Elo) in associazione a Rd [I, A]. Nei pazienti che hanno ricevuto lenalidomide, può essere utilizzato anche BelaPd [I, A]
- Nei pazienti che hanno ricevuto un regime a base di bortezomib in prima linea senza lenalidomide o un anticorpo anti-CD38 e presentano malattia sensibile a bortezomib, il trattamento preferenziale dovrebbe essere con DaraRd, DaraKd, IsaKd o BelaVd [I, A]. Altri regimi approvati includono KRd, IxaRd, EloRd, SelVd e Kd [I, A]. Nei pazienti che hanno ricevuto lenalidomide, BelaPd rappresenta anch’esso un’opzione efficace [I, A]. DaraVd o PVd possono essere utilizzati se BelaVd o BelaPd, rispettivamente, non sono disponibili [consenso del panel; I, A].
- I pazienti eleggibili per il trattamento con CAR-T cells, con malattia refrattaria alla lenalidomide di prima linea e che non hanno ricevuto oppure hanno malattia sensibile agli anticorpi anti-CD38, dovrebbero ricevere cilta-cel, se disponibile [I, A]. Altre opzioni nei pazienti con malattia refrattaria alla lenalidomide includono DaraKd, IsaKd, BelaPd, BelaVd, DaraPd e SelVd [I, A]; le combinazioni di anticorpi anti-CD38 con Kd o BelaPd forniscono i migliori risultati nei pazienti con mieloma refrattario a lenalidomide e sono quindi preferite. PVd o DaraVd possono essere utilizzati se BelaPd o BelaVd, rispettivamente, non sono disponibili [consenso del panel; I, A].
- I pazienti con malattia refrattaria sia a lenalidomide che a bortezomib, e che non hanno ricevuto o hanno malattia sensibile agli anticorpi anti-CD38, dovrebbero ricevere cilta-cel, BelaPd, DaraKd o IsaKd [I, A], oppure DaraPd [II, B].
- Nei pazienti con malattia refrattaria sia a lenalidomide che a daratumumab, le opzioni preferite sono cilta-cel e BelaPd [I, A], poiché rappresentano i soli regimi testati in pazienti già trattati con entrambi (lenalidomide e daratumumab) nello scenario di ricaduta precoce. SelVd [II, C], BelaVd [V, C] e Kd [V, C] possono essere utilizzati in questo setting (solo in pazienti con malattia sensibile a bortezomib) se non sono disponibili altre opzioni; tuttavia, l’evidenza a supporto è limitata o assente, poiché quasi nessun paziente con malattia refrattaria a daratumumab è stato incluso negli studi registrativi di questi regimi [consenso del panel].
- Nei pazienti con accesso limitato a regimi innovativi, un secondo trapianto autologo (ASCT) può rappresentare un’opzione nei soggetti che hanno ricevuto una terapia di prima linea comprendente ASCT seguita da mantenimento con lenalidomide e che hanno avuto una durata della remissione iniziale ≥36 mesi [consenso del panel; III, C].
Di seguito sono riportate le raccomandazioni EHA per i pazienti dopo II linea (Dimopoulos et al., 2025):
- Nella terza o quarta linea di trattamento, i pazienti possono ricevere terapie a cui non sono stati precedentemente esposti, tra cui cilta-cel, ide-cel, BelaPd, DaraPd, IsaPd, EloPd, BelaVd [I, A] o altri regimi.
- Il ritrattamento con un anticorpo anti-CD38 dopo progressione di malattia sotto questa classe terapeutica non è raccomandato. Se tale strategia rappresentasse l’unica opzione, il ritrattamento dovrebbe essere iniziato solo dopo un intervallo libero da anticorpi anti-CD38 di ≥1 anno [IV, C].
- I pazienti con mieloma multiplo triplo-refrattario possono ricevere cilta-cel o ide-cel in terza o quarta linea di trattamento [I, A] oppure in quinta linea e oltre [II, B], teclistamab [II, B], elranatamab [II, B], linvoseltamab [II, B], talquetamab [II, B] o BelaPd [I, A]. Questi pazienti possono inoltre ricevere melflufen se non hanno precedentemente effettuato un trapianto autologo (ASCT) o se il tempo alla progressione di malattia dopo ASCT è ≥3 anni [I, B]. Selinexor (Seld) rappresenta un’ulteriore opzione in questi pazienti [II, B].
- Nei pazienti con mieloma multiplo triplo-refrattario che risultano refrattari anche alle CAR-T o ad un anticorpo coniugato (ADC), le opzioni includono talquetamab, teclistamab, elranatamab e linvoseltamab [II, B], così come melflufen e Seld, se non sono disponibili altre alternative [consenso della commissione; V, C].
La sequenza delle immunoterapie nei pazienti con mieloma multiplo recidivato/refrattario (RRMM) rappresenta una sfida; ulteriori studi prospettici forniranno maggiori indicazioni su questo importante tema. I dati attualmente disponibili suggeriscono che le CAR-T dovrebbero essere somministrate ai pazienti eleggibili prima degli ADC anti-BCMA o dei bispecifici [consenso della commissione; III, B]. I bispecifici possono essere efficaci immediatamente dopo la progressione di malattia sotto CAR-T, e talquetamab è probabilmente l’agente associato ai migliori risultati in questo contesto [consenso della commissione; V, C].
Combinazioni basate su lenalidomide
KRd. Per anni la combinazione Rd ha rappresentato lo standard alla recidiva, in particolare per i pazienti trattati con il bortezomib alla diagnosi. Gli sperimentatori dello studio di fase III ASPIRE hanno confrontato la tripletta costituita da Rd + carfilzomib (KRd) con Rd in pazienti con RRMM dopo 1-3 linee precedenti. La combinazione di un IP di seconda generazione, carfilzomib, con la lenalidomide è risultata in un incremento statisticamente significativo di ORR (87,1% vs 66,7%; p<0,001) e CR (31,8% vs 9,3%), che si riflette nel prolungamento sia della PFS mediana (26,3 vs 17,6 mesi, HR 0,69, p=0,001) che dell’OS mediana (48,3 vs 40,3 mesi, HR 0,79, p=0,01) (Mateos et al., 2018). Nel contesto attuale, KRd è una tripletta poco utilizzata in quanto molti pazienti sono già lenalidomide refrattari alla seconda linea; rappresenta tuttavia una terapia di salvataggio nei pazienti early relapse in corso di DVTd. IRD. L’introduzione di un nuovo inibitore del proteasoma somministrabile per via orale, l’ixazomib, ha permesso lo sviluppo della prima combinazione orale di un PI con un IMID. Tale combinazione (IRd) è stata confrontata con lo standard Rd in uno studio di fase III, TOURMALINE-MM1, in cui sono stati arruolati pazienti con RRMM e non più di 3 linee terapeutiche precedenti. È stato osservato un incremento statisticamente significativo della PFS mediana nei pazienti del braccio IRd rispetto ai pazienti del braccio di controllo (20,6 vs 14,7, HR 0,74, p=0,01) (Moreau et al., 2016). L’analisi finale dello studio non ha evidenziato differenze in termini di OS tra i due bracci (OS mediana, 53.6 mesi vs 51.6 mesi; HR: 0.939); tuttavia, una riduzione del rischio di morte è stata osservata in pazienti ad alto rischio citogenetico (HR: 0.86) e in pazienti refrattari alla precedente linea di terapia (HR: 0.74) (Paul G. Richardson et al., 2021). EloRd. L’elotuzumab è il primo anticorpo monoclonale introdotto e approvato per il trattamento del mieloma. Si tratta di un anticorpo monoclonale IgG diretto contro targeting signaling lymphocytic activation molecule F7 (SLAMF7) dotato di attività immunostimolante. L’effetto additivo e la sinergia tra elotuzumab e lenalidomide sono stati testati nello studio di fase III ELOQUENT-2, in cui pazienti con RRMM (1-3 line precedenti) sono stati randomizzati a EloRd vs Rd. I pazienti inclusi nello studio dovevano essere refrattari all’ultima linea di terapia e potevano avere in precedenza ricevuto la lenalidomide, ma non dovevano essere refrattari ad essa. Lo studio ha dimostrato un vantaggio statisticamente significativo a favore del braccio EloRd rispetto al braccio Rd sia in termini di PFS mediano (19,4 vs 14,9 mesi, HR 0,70; p<0,001) che di OS mediana (48,3 vs 39,6 mesi, HR 0,82; p=0.04) (Dimopoulos et al., 2020). DaraRd. Il daratumumab è un anticorpo (IgG4) completamente umanizzato e diretto contro la molecola di superfice CD38, ampiamente espressa dalle plasmacellule. Il daratumumab è stato inizialmente testato, e quindi approvato, come single agent in pazienti con RRMM altamente pre-trattati. Nella pooled analysis che ha unito dati provenienti da due differenti studi in cui daratumumab è stato testato in monoterapia, è stato evidenziato come, in una popolazione di pazienti con una mediana di 5 precedenti linee di terapia, il daratumumab abbia indotto una risposta almeno parziale nel 31,1% dei pazienti, con una durata mediana della risposta (DOR) di 7,6 mesi, e PFS e OS mediane pari a 5 e 20,5 mesi, rispettivamente (Lokhorst et al., 2015; Lonial et al., 2016; Usmani et al., 2016). Ancora una volta Rd ha rappresentato il braccio di controllo standard verso cui è stata testata la tripletta, costituita da daratumumab + Rd (DaraRd), in uno studio di fase III (POLLUX) che ha arruolato 569 pazienti con RRMM dopo almeno una precedente linea di terapia, inclusa la lenalidomide in assenza di progressione in corso della stessa. L’aggiunta del daratumumab alla doppietta Rd ha dimostrato un incremento significativo dell’ORR (93% vs. 76%, p<0,001), del tasso di CR (57% vs. 23%, p<0,001) e di pazienti con MRD negatività (30% vs 5%, sensibilità di 10^-5), traducendosi poi in un incremento del PFS mediana a favore di DRd (44 vs 17,5 mesi; HR 0,44, P<0,0001) (Dimopoulos et al., 2016; Bahlis et al., 2020).
Combinazioni basate su inibitori del proteasoma
Kd. Per la prima volta, lo studio ENDEAVOR ha confrontato direttamente due inibitori del proteasoma (IP), carfilzomib (Kd) e bortezomib (Vd), entrambi associati a desametasone per il trattamento di pazienti RR con 1-3 linee precedenti. I pazienti arruolati potevano essere stati trattati in precedenza con il bortezomib, ma non dovevano esserne refrattari. I pazienti arruolati nel braccio Kd hanno beneficiato di un vantaggio sia di PFS (mediana, 18,7 vs 9,4 mesi, HR 0,53; p<0,0001) sia di OS (mediana, 47,6 vs 40,0 mesi, HR 0,79, p=0,01; Dimopoulos MA et al, 2017). Un ulteriore passo in avanti in termini di efficacia è però stato ottenuto combinando Kd con un anticorpo monoclonale anti-CD38 Isa-Kd. Lo studio di fase 3 IKEMA ha comparato Isa-Kd a Kd quale trattamento di salvataggio per pazienti con 1-3 precedenti linee di terapia, dimostrando una riduzione del rischio di morte o progressione del 47% a vantaggio della tripletta Isa-Kd rispetto alla doppietta Kd (mediana di PFS, non raggiunta vs 19 mesi; HR 0,53; p=0,0007). Anche per i pazienti refrattari a lenalidomide si è osservata una riduzione del 40% del rischio di morte o progressione rispetto al solo utilizzo di Kd. Nonostante un tasso di risposte almeno parziale simile nei due bracci di terapia (87% vs 83%), IsaKd ha dimostrato una maggiore profondità di risposta con più elevati tassi di very good partial responses (73% vs 56%) e di pazienti che hanno raggiunto la MRD negatività (sensibilità 10^-5, 30% vs 13%) (Moreau P et al, 2021a). DKd. Lo studio di fase 3 CANDOR ha comparato Kd a Kd più daratumumab (DKd) in pazienti affetti da mieloma con 1-3 precedenti linee di terapia. L’aggiunta di daratumumab a Kd si è tradotta in una riduzione del rischio di morte o progressione statisticamente significativa (PFS mediana, non raggiunta vs 16 mesi; HR 0,63, p=0,0014) rispetto a solo Kd; tale beneficio a vantaggio dei pazienti trattati nel braccio DKd si è osservata anche in caso di precedente esposizione (HR 0,52) o refrattarietà a lenalidomide (HR 0,45) (Usmani SZ et al, 2019). DaraVd. Lo studio di fase III CASTOR, trial gemello del POLLUX, ha studiato gli effetti dell’aggiunta di daratumumab all’altro regime standard alla recidiva, ossia Vd, e ad esso lo ha confrontato (DaraVd vs Vd). Anche in questo studio, tra i pazienti che hanno ricevuto daratumumab in combinazione con Vd, è stato dimostrato un chiaro vantaggio rispetto ai pazienti del braccio di controllo (Vd) in termini di ORR (84 vs 63,2%, p<0,001), di CR (23% vs 10%, p = 0,001) e di pazienti con MRD negatività (12% vs 2%, sensibilità di 10^-5), che si è tradotto in un PFS mediano significativamente più lungo (mediana, 16,7 vs 7,1 mesi, HR 0,31; p<0,001) (Palumbo A et al, 2016; Spencer A et al, 2018). PanoVd. Il panobinostat è uno dei diversi inibitori dell’istone deacetilasi testati per il trattamento del mieloma. Nello studio di fase III PANORAMA-1, condotto in pazienti con RRMM e 1-3 precedenti linee di trattamento ma non refrattari al bortezomib, il panobinostat è stato associato a Vd (PanoVd) e confrontato con Vd. Nonostante un’ORR simile nei due bracci di trattamento (60,7% vs 54,6%; p=0,09), la PFS mediana è risultata significativamente maggiore nei pazienti del braccio PanoVd rispetto ai pazienti del braccio Vd (12,0 vs 8,1 mesi; HR, 0,63; p<0,0001). Nonostante il beneficio in termini di PFS, non è stata evidenziata alcuna differenza in termini di OS nei due bracci (mediana, 33,6 vs 30,4 mesi). Gli eventi avversi sono risultati più comuni nel braccio PanoVd, in particolare la diarrea, la trombocitopenia e l’astenia (San-Miguel JF et al, 2014).
Combinazioni basate su pomalidomide
Pd. La pomalidomide è un IMiD di terza generazione, un analogo di talidomide e lenalidomide che è stato testato in associazione con desametasone (PomDex) e confrontato alla sola somministrazione di desametasone in pazienti RR altamente pre-trattati (mediana di 5 precedenti linee di terapia). La combinazione PomDex ha dimostrato di indurre un ORR significativamente superiore rispetto al solo Dex (21% vs 3%; p<0,001) e d’incrementare significativamente sia la PFS mediana (4 vs 2 mesi; p<0,001) che la OS mediana (NR vs 8 mesi, p<0,001) (Miguel et al., 2013). Isatuximab-Pd. Lo studio di fase III ICARIA-MM ha valutato l’associazione isatuximab–pomalidomide–desametasone (Isa-Pd) rispetto a pomalidomide–desametasone (Pd) in pazienti con mieloma multiplo recidivato/refrattario. Dopo un follow-up mediano di 11,6 mesi, la PFS mediana è risultata significativamente superiore con Isa-Pd (11,5 vs 6,5 mesi). L’analisi aggiornata a 24 mesi ha riportato una OS mediana di 24,6 mesi con Isa-Pd rispetto a 17,7 mesi con Pd (HR 0,76; IC 95%: 0,57–1,01), confermando un vantaggio clinicamente rilevante a favore del braccio Isa-Pd. (Attal et al., 2019; Richardson et al., 2024) PVd. Lo studio di fase III OPTIMISMM ha confrontato nei pazienti che avevano ricevuto almeno una linea di terapia la combinazione Pd o Pd associato a bortezomib (PVd). L’aggiunta di bortezomib a Pd ha incrementato i tassi di risposte almeno parziali (82% vs 50%) e ridotto il rischio di morte o progressione del 39% rispetto alla doppietta Pd (PFS mediana, 11 vs 7 mesi; HR 0,61, p<0,0001). PVd ha dimostrato una riduzione del rischio di morte o progressione rispetto a Pd anche nei pazienti refrattari a lenalidomide (HR: 0,65) (Richardson et al., 2019). Elo-Pd. Nello studio di fase II ELOQUENT-3 (NCT02654132), condotto in pazienti con mieloma multiplo recidivato/refrattario già trattati con ≥2 linee di terapia e refrattari a lenalidomide e a un inibitore del proteasoma, elotuzumab in combinazione con pomalidomide e desametasone (EPd) è stato confrontato con pomalidomide e desametasone (Pd). Dopo un follow-up mediano minimo di 9,1 mesi, EPd ha dimostrato un chiaro vantaggio in termini di PFS (10,3 vs 4,7 mesi; HR 0,54; IC 95%: 0,34–0,86; p=0,008) e un aumento del tasso di ORR (53% vs 26%). Nell’analisi finale, la combinazione EPd ha migliorato significativamente anche la OS: 29,8 mesi vs 17,4 mesi con Pd (HR 0,59; IC 95%: 0,37–0,93; p=0,0217), con beneficio osservato nella maggior parte dei sottogruppi. Il profilo di sicurezza di elotuzumab si è confermato favorevole, con tossicità ematologiche e infettive gestibili, e senza nuovi segnali di sicurezza (Dimopoulos et al., 2018; Meletios A. Dimopoulos et al., 2023).
Opzioni terapeutiche per pazienti refrattari a immunomodulanti, inibitori del proteasoma e anticorpi monoclonali anti-CD38
Belantamab. L’approvazione regolatoria di Belantamab per pazienti con mieloma multiplo recidivato e refrattario a immunomodulanti, inibitori del proteasoma e anticorpi monoclonali anti-CD38 si è basata sui risultati dello studio di fase II DREAMM-2, che ha valutato due dosaggi (2,5 e 3,4 mg/kg) in 196 pazienti pesantemente pretrattati (mediana di 6–7 linee terapeutiche precedenti). Circa un terzo dei pazienti trattati ha ottenuto almeno una risposta parziale, mentre circa un quinto ha raggiunto una VGPR. La PFS mediana è risultata pari a 2,9 mesi con la dose di 2,5 mg/kg e 4,9 mesi con la dose di 3,4 mg/kg (Lonial et al., 2020b). Sulla base del profilo di efficacia e tossicità, è stata approvata la dose di 2,5 mg/kg ogni 21 giorni. Tuttavia, nello studio DREAMM-3, in cui Belantamab come agente singolo è stato confrontato con pomalidomide-desametasone, la PFS mediana è stata di 11,2 mesi (95% CI 6,4–14,5) con Belantamab e di 7,0 mesi (95% CI 4,6–10,6) con pomalidomide-desametasone (HR 1,03 [0,72–1,47]; p=0,56) (Dimopoulos et al., 2023). In definitiva, Belantamab non ha dimostrato un miglioramento statisticamente significativo della PFS rispetto allo standard-of-care, motivo per cui inizialmente la FDA, seguita poi da EMA e AIFA, ne hanno ritirato l’approvazione. Più recentemente, due studi di fase III (DREAMM-7 e DREAMM-8) hanno dimostrato un beneficio significativo in termini di PFS per Belantamab in combinazione rispettivamente con bortezomib o con pomalidomide, come trattamento di seconda linea o successivo (Hungria et al., 2024; Dimopoulos et al., 2024). Tre anticorpi bispecifici T cell engagers anti-BCMA sono stati approvati per il trattamento dei pazienti con RRMM. L’approvazione da parte di EMA e FDA riguarda pazienti che hanno ricevuto rispettivamente almeno tre o quattro linee di trattamento precedenti, comprendenti in tutti i casi un farmaco immunomodulante, un inibitore del proteasoma e un anticorpo anti-CD38, con progressione della malattia durante l’ultima linea di terapia. Tutte queste approvazioni si basano esclusivamente sui risultati di studi di fase II a braccio singolo. Teclistamab. E’ stato valutato nello studio registrativo di fase I/II MajesTEC-1, in cui 165 pazienti hanno ricevuto un’iniezione sottocutanea settimanale di 1,5 mg/kg, preceduta da due dosi di step-up (0,06 mg/kg e 0,3 mg/kg). I pazienti avevano ricevuto una mediana di 5 linee di trattamento precedenti e il 77,6% presentava una malattia triplo-refrattaria. Con un follow-up mediano di 30,4 mesi, il tasso di risposta globale (ORR), endpoint primario, è stato del 63,0%, con una risposta completa (CR) o superiore nel 46,1% dei pazienti. Tra i pazienti valutabili per la MRD, l’85,7% è risultato MRD-negativo. La durata mediana della risposta (DOR) è stata di 24 mesi e non raggiunta nei pazienti in CR; la sopravvivenza libera da progressione (PFS) mediana è risultata di 11,4 mesi. Gli eventi avversi (AE) più comuni (di qualsiasi grado e di grado 3–4) comprendevano: CRS (72,1% e 0,6%, nessun caso di grado 4), neutropenia (71,5% e 65,5%), anemia (55,2% e 37,6%), trombocitopenia (41,8% e 23%), infezioni (78,8% e 55,2%) e neurotossicità (14,5%, incluso ICANS nel 3,0%, tutti di grado 1–2) (Moreau et al., 2022; Garfall et al., 2024). Elranatamab. È stato valutato nello studio di fase II MagnetisMM-3, in cui i pazienti hanno ricevuto un’iniezione sottocutanea settimanale di 76 mg dopo due dosi di step-up (12 mg e 32 mg). Dopo sei cicli, i pazienti responder hanno proseguito con somministrazione ogni 2 settimane. I dati attualmente disponibili riguardano pazienti naïve a terapie anti-BCMA (n = 123). L’ORR, endpoint primario, è stato del 61,0%, con una CR o superiore nel 37,4% dei pazienti. Con un follow-up mediano di 33,9 mesi, la DOR mediana non è stata raggiunta, la PFS mediana è risultata di 17,2 mesi e la OS mediana di 24,6 mesi. Gli AE più comuni (qualsiasi grado e grado 3–4) comprendevano: infezioni (69,9% e 39,8%), CRS (57,7% e 0%), anemia (48,8% e 37,4%) e neutropenia (48,8% e 48,8%). Con la somministrazione bisettimanale, l’incidenza degli AE di grado 3–4 è diminuita dal 58,6% al 46,6% (Bahlis et al., 2023). Linvoseltamab. E’ stato valutato nello studio di fase II LINKER-MM1, che ha incluso 117 pazienti trattati con una somministrazione settimanale fino alla settimana 14, seguita da somministrazione ogni 2 settimane. Con un follow-up mediano di 14,3 mesi, l’ORR (endpoint primario) è stato del 71%, con una CR o superiore nel 50% dei pazienti. Nei pazienti trattati con la dose di 200 mg (n = 83), la DOR mediana è risultata di 29,4 mesi. Gli AE più frequenti con la dose da 200 mg comprendevano: CRS (qualsiasi grado nel 46% e grado 3 in <1%), neutropenia (43% e 42%), anemia (39% e 31%). L’ICANS di qualsiasi grado si è verificato nell’8% dei pazienti (grado 3 nel 3%). Le infezioni si sono verificate nel 74% (grado 4 nel 3%), con riduzione di frequenza e gravità nel tempo (Bumma et al., 2024). Anti-GPCR5D Talquetamab. È il quarto bispecifico approvato. Nello studio di fase II MonumenTAL-1, pazienti che avevano ricevuto una mediana di cinque linee terapeutiche precedenti sono stati trattati con talquetamab per via sottocutanea alla dose di 0,8 mg/kg ogni 2 settimane oppure 0,4 mg/kg una volta a settimana, dose raccomandata dalla parte di fase I dello studio. A un follow-up mediano di 23,4 mesi, i tassi di risposta globale (ORR) erano pari al 69,5% nel gruppo trattato con 0,8 mg/kg ogni 2 settimane e al 74,1% nel gruppo trattato con 0,4 mg/kg settimanale; la PFS mediana era rispettivamente di 11,2 e 7,4 mesi, mentre l’OS a 24 mesi era del 67,1% e 60,6%. Lo studio ha incluso anche 51 pazienti che avevano già ricevuto terapie di mobilizzazione dei linfociti T, come bispecifici (35,3% di questo sottogruppo), CAR-T (70,6%) o entrambe (6%). A un follow-up mediano di 20,5 mesi, l’ORR era simile tra questi pazienti e quelli non precedentemente trattati con immunoterapie T-cellulari (66,7%, con una risposta completa o migliore nel 42,4%). La durata mediana della risposta (DOR) non è stata valutata in questo sottogruppo, mentre l’OS a 24 mesi era del 57,3%. Gli eventi avversi di grado 3–4 più comuni nei tre gruppi erano neutropenia (31%, 21% e 47%), anemia (31%, 26% e 27%) e linfopenia (26%, 26% e 17%) (Chari et al., 2022b). Altre molecole Sd/SVd. XPO1 è una molecola, iper-espressa nelle cellule di mieloma, in grado di trasportare al di fuori del nucleo cellulare oncosoppressori. Selinexor, suo inibitore, è stato testato in uno studio di fase 2 su pazienti affetti da mieloma tripli-refrattari, ossia refrattari a immunomodulanti, inibitori del proteasoma e anticorpi monoclonali anti-CD38. Nello studio di fase 2, selinexor (80 mg due volte a settimana) in associazione a desametasone (Sd) è stato testato in 122 pazienti con una mediana di 7 precedenti linee di trattamento. Il 26% dei pazienti che ha ricevuto Sd ha ottenuto una risposta almeno parziale; la PFS e l’OS mediane sono risultate pari a 3,7 e 8,6 mesi (Chari et al., 2019). La combinazione di selinexor con Vd è stata approvata da EMA e FDA nel giugno 2022 per il trattamento dei pazienti con mieloma multiplo recidivato/refrattario (RRMM) che avevano ricevuto da una a tre linee terapeutiche precedenti, sulla base dei risultati dello studio di fase III BOSTON, che ha confrontato il regime SelVd con Vd. I risultati, con un follow-up mediano di 28 mesi, sono stati pubblicati nel 2024. La PFS mediana è risultata più lunga con l’aggiunta di selinexor in tutti i sottogruppi di pazienti (p < 0,05). Nei pazienti con malattia refrattaria a lenalidomide è stata osservata una OS più lunga con SelVd rispetto a Vd (26,7 mesi vs 18,6 mesi; HR 0,53; IC 95% 0,30–0,95; p = 0,015). Gli eventi avversi di grado 3–4 più frequenti sono stati trombocitopenia (39% vs 17%), fatigue (13% vs 1%), anemia (16% vs 10%) e polmonite (11% vs 11%). Altri eventi avversi associati a SelVd hanno incluso tossicità gastrointestinali, come nausea, vomito o diarrea, che hanno richiesto modifiche della dose di selinexor e profilassi con almeno due antiemetici (Grosicki et al., 2020). Melfuflen. Nell’agosto 2022 l’EMA ha approvato il peptide–farmaco alchilante coniugato melphalan flufenamide (melflufen) in combinazione con desametasone per il trattamento dei pazienti con RRMM che avevano ricevuto tre o più linee terapeutiche precedenti, comprendenti un farmaco immunomodulante, un inibitore del proteasoma e un anticorpo anti-CD38. L’approvazione, basata sui risultati degli studi di fase II HORIZON e di fase III OCEAN, prevedeva la specifica che il melflufen fosse indicato nei pazienti che non avevano mai eseguito un trapianto autologo (ASCT), oppure in coloro che lo avevano effettuato, purché con un intervallo ≥3 anni dalla progressione post-trapianto. Nello studio OCEAN, 495 pazienti sono stati randomizzati (1:1) a ricevere melflufen–desametasone versus pomalidomide–desametasone (Pd); circa il 50% non aveva eseguito ASCT. La PFS mediana è risultata di 6,8 mesi con melflufen–desametasone rispetto a 4,9 mesi con Pd (HR 0,79; IC 95% 0,64–0,98; p=0,03). Gli eventi avversi di grado 3–4 più comuni nel gruppo melflufen sono stati trombocitopenia (63%), neutropenia (54%) e anemia (43%) (Paul G Richardson et al., 2021; Schjesvold et al., 2022). Venetoclax. Lo studio di fase III BELLINI ha valutato venetoclax in combinazione con bortezomib e desametasone in pazienti con mieloma multiplo recidivato/refrattario già trattati con 1–3 linee di terapia. L’analisi primaria aveva mostrato un miglioramento significativo del tasso di risposta e della PFS rispetto al placebo, ma anche un aumento della mortalità complessiva. Nell’analisi finale di sopravvivenza globale, con un follow-up mediano di circa 46 mesi, la PFS mediana è risultata superiore con venetoclax (23,4 mesi vs 11,4), con un beneficio particolarmente marcato nei pazienti con traslocazione t(11;14) (36,8 vs 9,3 mesi) o con alta espressione di BCL2 (30,1 vs 9,9 mesi). La sopravvivenza globale non ha mostrato differenze significative nella popolazione generale, mentre nei sottogruppi molecolari favorevoli il profilo rischio-beneficio è risultato più vantaggioso. Gli eventi avversi più comuni includevano diarrea, nausea, stipsi, trombocitopenia, neutropenia e infezioni gravi, che hanno determinato un tasso più elevato di sospensione e decessi nel braccio venetoclax. Complessivamente, l’aggiunta di venetoclax a bortezomib e desametasone conferma un chiaro vantaggio in PFS, soprattutto nei pazienti con t(11;14) o alta espressione di BCL2, a fronte di un aumento della tossicità e della mortalità nella popolazione non selezionata (Kumar et al., 2020, 2021). Pur non essendo attualmente approvato per il mieloma, venetoclax apre la strada a un approccio di target-therapy, mostrando per la prima volta un beneficio clinico specifico nei pazienti con traslocazione t(11;14) o con elevata espressione di BCL2. 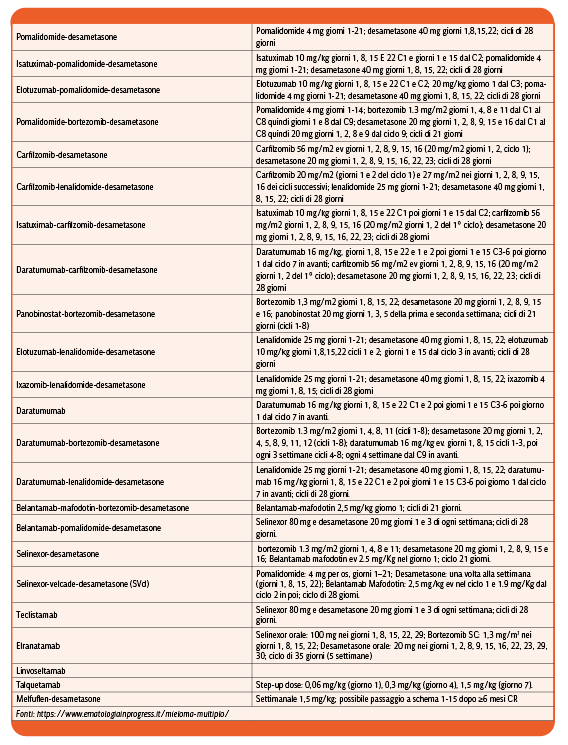
Tabella VI: regimi terapeutici per pazienti con RRMM approvati da EMA.
CRITERI DI RISPOSTA AL TRATTAMENTO
Uno dei parametri di valutazione dell’efficacia delle terapie per il mieloma multiplo è rappresentato dalla capacità della terapia stessa di “citoridurre” la massa neoplastica. Tale parametro si basa sulla rilevazione della quantità di proteina monoclonale circolante nel siero e nelle urine, espressione indiretta della quota di plasmacellule neoplastiche. L’identificazione e la quantificazione della componente monoclonale vengono eseguite mediante rispettivamente l’immunofissazione e l’elettroforesi proteica. Per i pazienti con secrezione delle sole catene leggere è invece importante il loro dosaggio (kappa o lambda, FLC sieriche). In aggiunta alla ricerca della componente monoclonale nel siero e nelle urine, l’indagine del midollo emopoietico permette la rilevazione e la quantificazione delle plasmacellule monoclonali presenti nell’ambiente midollare, necessaria per i pazienti con mieloma non secernente. In base ai criteri di risposta pubblicati dall’IMWG nel 2006 (Durie et al., 2006), la risposta al trattamento si divide in 5 categorie differenti: malattia stabile (SD), risposta minima (MR), risposta parziale (PR), risposta parziale molto buona (VGPR) e risposta completa (CR). La progressione di malattia (PD), viene definita invece dall’assenza di risposta in corso di trattamento o dalla ripresa di malattia successivamente ad una risposta acquisita in precedenza (Tabella VII). 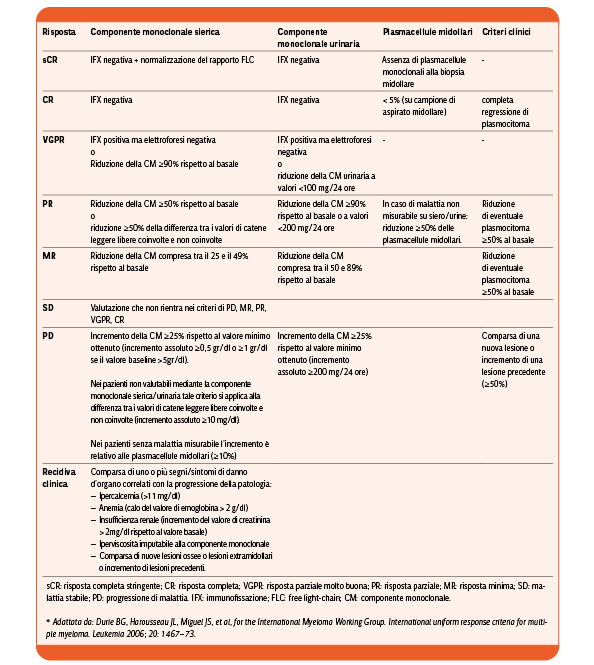
Tabella VII: Categorie di risposta al trattamento. Al fine di definire correttamente una remissione completa di malattia qualora la componente monoclonale sierica e/o urinaria non fosse più rilevabile mediante elettroforesi ed immunofissazione, è necessario procedere alla quantificazione delle plasmacellule residue a livello midollare. Inizialmente, per la definizione di CR era necessaria una quota di plasmacellule monoclonali midollari residue inferiore al 5%; successivamente, è stata introdotta la definizione di risposta completa stringente (sCR), per la quale sono necessarie sia la totale assenza di plasmacellule monoclonali midollari che la concomitante normalizzazione del rapporto tra le catene leggere libere sieriche (FLC ratio). L’importanza di questa categorizzazione della risposta al trattamento deriva dal valore prognostico insito nelle diverse categorie di risposta. E’ stato dimostrato infatti, sia nei pazienti giovani e candidabili a trapianto autologo, sia nei pazienti anziani non candidabili alla chemioterapia ad alte dosi, come l’ottenimento di una risposta completa correli con una migliore PFS e con la OS. L’ottenimento della CR è diventato così uno degli obiettivi del trattamento del mieloma multiplo, sia nella pratica clinica che nel contesto di studi clinici. Nonostante l’adozione della procedura di trapianto di cellule staminali autologhe a supporto della chemioterapia ad alte dosi e l’introduzione dei “nuovi farmaci” abbia notevolmente incrementato il tasso di remissioni complete, stringenti e non, ad oltre il 50% dei pazienti trattati in I linea, la maggior parte dei pazienti andrà incontro ad un recidiva di mieloma, segno, questo, della presenza, seppur invisibile alle tecniche convenzionali, di malattia minima residua (MRD). Diversi studi hanno infatti dimostrato la presenza di plasmacellule monoclonali residue nell’ambiente midollare di pazienti che avevano raggiunto la remissione completa tradizionalmente definita, e che le tecniche di studio midollare convenzionali non erano in grado di rilevare. Tali studi hanno inoltre dimostrato come i pazienti in CR, ma con MRD positiva, avessero una PFS significativamente inferiore a quella di pazienti in CR e MRD negativi, indipendentemente dalla metodica impiegata per la rilevazione della MRD (Lahuerta et al., 2017). Le tecniche utilizzate per lo studio della MRD nel mieloma multiplo consentono di analizzare con estrema sensibilità centinaia di migliaia, fino a milioni, di cellule midollari o il rispettivo DNA, con l’obiettivo di rilevare la persistenza, diretta o indiretta, delle plasmacellule monoclonali. Tali metodiche possono essere distinte in approcci cellulari, molecolari, di imaging e, più recentemente, basati sulla spettrometria di massa. La citofluorimetria multiparametrica (multiparametric flow cytometry, MFC), nelle versioni più avanzate come la next-generation flow (NGF), sfrutta la combinazione di numerosi marcatori di superficie e citoplasmatici per identificare e distinguere le plasmacellule patologiche da quelle normali, raggiungendo una sensibilità fino a 10⁻⁶ e con il vantaggio di non richiedere necessariamente un campione di riferimento pre-trattamento. Le metodiche molecolari comprendono l’allele-specific oligonucleotide quantitative PCR (ASO-qPCR), che si basa sull’identificazione di sequenze clonali specifiche delle immunoglobuline del paziente e consente di monitorare il clone neoplastico con una sensibilità molto elevata, fino a 10⁻⁵–10⁻⁶, pur richiedendo la disponibilità di materiale al momento della diagnosi, e il next-generation sequencing (NGS) delle regioni VDJ, capace di identificare in maniera univoca la sequenza clonale e di rilevarne la persistenza con una sensibilità comparabile, ma con maggiore applicabilità pratica rispetto alla ASO-qPCR. Un ulteriore strumento fondamentale è rappresentato dalle metodiche di imaging, in particolare la PET/CT con 18F-FDG o in futuro la WB-MRI, che permette di valutare la presenza di lesioni focali attive a livello osseo ed extraosseo, superando i limiti dell’analisi midollare e consentendo di evidenziare aree di malattia non rappresentate nell’aspirato. Infine, la spettrometria di massa, attraverso l’analisi dei profili di immunoglobuline sieriche e delle rispettive catene leggere, si è recentemente affermata come tecnica ad alta sensibilità per la rilevazione di proteine monoclonali residue, con la capacità di identificare cloni persistenti anche quando non più rilevabili con le metodiche convenzionali di immunofissazione o elettroforesi. L’integrazione di queste diverse tecnologie consente una caratterizzazione molto più precisa e completa della MRD, con implicazioni prognostiche significative e con la prospettiva, in futuro, di guidare decisioni terapeutiche personalizzate (Bertamini et al., 2021). L’evidenza generata dagli studi sulla MRD nel mieloma, ossia la presenza di malattia misurabile con tecniche più sensibili rispetto a quelle tradizionali, accanto al valore prognostico di tali risultati, ha condotto alla necessità di implementare la valutazione della risposta al trattamento del mieloma con lo studio della MRD. Nell’agosto del 2016 l’IMWG ha pubblicato una revisione dei criteri di risposta al trattamento del mieloma, includendo la valutazione della MRD mediante le tecniche sopra citate (Kumar et al., 2016). (Tabella VIII) 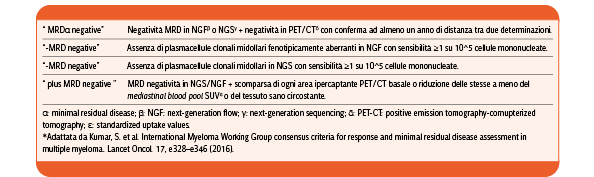
Tabella VIII: Criteri di risposta MRD al trattamento.
BIBLIOGRAFIA
- Afifi S, Adel NG, Devlin S, et al. Upfront plerixafor plus G-CSF versus cyclophosphamide plus G-CSF for stem cell mobilization in multiple myeloma: efficacy and cost analysis study. Bone Marrow Transplant 2016;51:546–52.
- Attal M, Lauwers-Cances V, Hulin C, et al. Lenalidomide, Bortezomib, and Dexamethasone with Transplantation for Myeloma. N Engl J Med 2017;376:1311–20.
- Attal M, Lauwers-Cances V, Marit G, et al. Lenalidomide Maintenance after Stem-Cell Transplantation for Multiple Myeloma. N Engl J Med 2012;366:1782–91.
- Attal M, Richardson PG, Rajkumar SV, et al. Isatuximab plus pomalidomide and low-dose dexamethasone versus pomalidomide and low-dose dexamethasone in patients with relapsed and refractory multiple myeloma (ICARIA-MM): a randomised, multicentre, open-label, phase 3 study. Lancet 2019;394:2096–107.
- Avet-Loiseau H, Attal M, Moreau P, et al. Genetic abnormalities and survival in multiple myeloma: The experience of the Intergroupe Francophone du Myélome. Blood 2007;109:3489–95.
- Avet-Loiseau H, Davies FE, Samur MK, et al. International Myeloma Society/International Myeloma Working Group Consensus Recommendations on the Definition of High-Risk Multiple Myeloma. J Clin Oncol 2025;43:2739–51.
- Bahlis NJ. Darwinian evolution and tiding clones in multiple myeloma. Blood 2012;120:927–8.
- Bahlis NJ, Costello CL, Raje NS, et al. Elranatamab in relapsed or refractory multiple myeloma: the MagnetisMM-1 phase 1 trial. Nat Med 2023;29:2570–6.
- Bahlis NJ, Dimopoulos MA, White DJ, et al. Daratumumab plus lenalidomide and dexamethasone in relapsed/refractory multiple myeloma: extended follow-up of POLLUX, a randomized, open-label, phase 3 study. Leukemia 2020;34:1875–84.
- Benboubker L, Dimopoulos MA, Dispenzieri A, et al. Lenalidomide and Dexamethasone in Transplant-Ineligible Patients with Myeloma. N Engl J Med 2014;371:906–17.
- Berdeja JG, Madduri D, Usmani SZ, et al. Ciltacabtagene autoleucel, a B-cell maturation antigen-directed chimeric antigen receptor T-cell therapy in patients with relapsed or refractory multiple myeloma (CARTITUDE-1): a phase 1b/2 open-label study. Lancet 2021;398:314–24.
- Bertamini L, D’Agostino M, Gay F. MRD Assessment in Multiple Myeloma: Progress and Challenges. Curr Hematol Malig Rep 2021;16:162–71.
- Bertamini L, Oliva S, Rota-Scalabrini D, et al. High Levels of Circulating Tumor Plasma Cells as a Key Hallmark of Aggressive Disease in Transplant-Eligible Patients With Newly Diagnosed Multiple Myeloma. J Clin Oncol 2022;30:1–13.
- Bertuglia G, Cani L, Larocca A, et al. Normalization of the Immunological Microenvironment and Sustained Minimal Residual Disease Negativity: Do We Need Both for Long-Term Control of Multiple Myeloma? Int J Mol Sci 2022;23:15879.
- Bertuglia G, Garibaldi B, Casson A, et al. Impact of daratumumab on collection and engraftment in multiple myeloma patients undergoing hematopoietic stem cell mobilization with G-CSF plus on-demand plerixafor. Bone Marrow Transplant 2025;60:79–82.
- Bladé J, Fernández de Larrea C, Rosiñol L, et al. Soft-Tissue Plasmacytomas in Multiple Myeloma: Incidence, Mechanisms of Extramedullary Spread, and Treatment Approach. J Clin Oncol 2011;29:3805–12.
- Bolli N, Avet-Loiseau H, Wedge DC, et al. Heterogeneity of genomic evolution and mutational profiles in multiple myeloma. Nat Commun 2014;5:2997.
- Borggrefe J, Giravent S, Campbell G, et al. Association of osteolytic lesions, bone mineral loss and trabecular sclerosis with prevalent vertebral fractures in patients with multiple myeloma. Eur J Radiol 2015;84:2269–74.
- Bruno B, Rotta M, Patriarca F, et al. A Comparison of Allografting with Autografting for Newly Diagnosed Myeloma. N Engl J Med 2007;356:1110–20.
- Bugge Askeland F, Haukås E, Slørdahl TS, et al. Isatuximab, bortezomib, lenalidomide, and limited dexamethasone in patients with transplant-ineligible multiple myeloma (REST): a multicentre, single-arm, phase 2 trial. Lancet Haematol 2025;12:e120–7.
- Bumma N, Richter J, Jagannath S, et al. Linvoseltamab for Treatment of Relapsed/Refractory Multiple Myeloma. J Clin Oncol 2024;42:2702–12.
- Cavo M, Gay F, Beksac M, et al. Autologous haematopoietic stem-cell transplantation versus bortezomib–melphalan–prednisone, with or without bortezomib–lenalidomide–dexamethasone consolidation therapy, and lenalidomide maintenance for newly diagnosed multiple myeloma (EMN02/HO95): a mult. Lancet Haematol 2020;7:e456–68.
- Cavo M, Palumbo A, Zweegman S, et al. Upfront autologous stem cell transplantation (ASCT) versus novel agent-based therapy for multiple myeloma (MM): A randomized phase 3 study of the European Myeloma Network (EMN02/HO95 MM trial). J Clin Oncol 2016;34:8000–8000.
- Chari A, Krishnan A, Rasche L, et al. Clinical Management of Patients With Relapsed/Refractory Multiple Myeloma Treated With Talquetamab. Clin Lymphoma Myeloma Leuk 2024;24:665-693.e14.
- Chari A, Minnema MC, Berdeja JG, et al. Talquetamab, a T-Cell–Redirecting GPRC5D Bispecific Antibody for Multiple Myeloma. N Engl J Med 2022a;387:2232–44.
- Chari A, Vogl DT, Gavriatopoulou M, et al. Oral Selinexor–Dexamethasone for Triple-Class Refractory Multiple Myeloma. N Engl J Med 2019;381:727–38.
- Cohen AD, Parekh S, Santomasso BD, et al. Incidence and management of CAR-T neurotoxicity in patients with multiple myeloma treated with ciltacabtagene autoleucel in CARTITUDE studies. Blood Cancer J 2022;12:1–9.
- Cook G, Pawlyn C, Cairns DA, et al. Defining FiTNEss for treatment for multiple myeloma. Lancet Heal Longev 2022;3:e729–30.
- Cook G, Pawlyn C, Royle K-L, et al. IMWG Frailty Score-Adjusted Therapy Delivery Reduces the Early Mortality Risk in Newly Diagnosed Tne Multiple Myeloma: Results of the UK Myeloma Research Alliance (UK-MRA) Myeloma XIV Fitness Trial. Blood 2024;144:673–673.
- Cowan AJ, Allen C, Barac A, et al. Global Burden of Multiple Myeloma. JAMA Oncol 2018;4:1221.
- D’agostino M, Cairns DA, Lahuerta JJ, et al. Second Revision of the International Staging System (R2-ISS) for Overall Survival in Multiple Myeloma: A European Myeloma Network (EMN) Report Within the HARMONY Project. J Clin Oncol 2022;364.
- de Daniel A, Rodríguez-Lobato LG, Tovar N, et al. The evolving pattern of the monoclonal protein improves the IMWG 2/20/20 classification for patients with smoldering multiple myeloma. HemaSphere 2024;8:e76.
- Dimopoulos M, Terpos E, Comenzo RL, et al. International myeloma working group consensus statement and guidelines regarding the current role of imaging techniques in the diagnosis and monitoring of multiple Myeloma. Leukemia 2009;23:1545–56.
- Dimopoulos Meletios Athanasios, Beksac M, Pour L, et al. Belantamab Mafodotin, Pomalidomide, and Dexamethasone in Multiple Myeloma. N Engl J Med 2024;391:408–21.
- Dimopoulos Meletios A., Dytfeld D, Grosicki S, et al. Elotuzumab Plus Pomalidomide and Dexamethasone for Relapsed/Refractory Multiple Myeloma: Final Overall Survival Analysis From the Randomized Phase II ELOQUENT-3 Trial. J Clin Oncol 2023;41:568–78.
- Dimopoulos MA, Dytfeld D, Grosicki S, et al. Elotuzumab plus Pomalidomide and Dexamethasone for Multiple Myeloma. N Engl J Med 2018;379:1811–22.
- Dimopoulos MA, Gay F, Schjesvold F, et al. Oral ixazomib maintenance following autologous stem cell transplantation (TOURMALINE-MM3): a double-blind, randomised, placebo-controlled phase 3 trial. Lancet 2019;393:253–64.
- Dimopoulos MA, Goldschmidt H, Niesvizky R, et al. Carfilzomib or bortezomib in relapsed or refractory multiple myeloma (ENDEAVOR): an interim overall survival analysis of an open-label, randomised, phase 3 trial. Lancet Oncol 2017;18:1327–37.
- Dimopoulos MA, Hamilos G. Solitary bone plasmacytoma and extramedullary plasmacytoma. Curr Treat Options Oncol 2002;3:255–9.
- Dimopoulos Meletios Athanasios, Hungria VTM, Radinoff A, et al. Efficacy and safety of single-agent belantamab mafodotin versus pomalidomide plus low-dose dexamethasone in patients with relapsed or refractory multiple myeloma (DREAMM-3): a phase 3, open-label, randomised study. Lancet Haematol 2023;10:e801–12.
- Dimopoulos MA, Lonial S, White D, et al. Elotuzumab, lenalidomide, and dexamethasone in RRMM: final overall survival results from the phase 3 randomized ELOQUENT-2 study. Blood Cancer J 2020;10.
- Dimopoulos MA, Moreau P, Terpos E, et al. Multiple myeloma: EHA-ESMO Clinical Practice Guidelines for diagnosis, treatment and follow-up. Ann Oncol 2021;32:309–22.
- Dimopoulos MA, Oriol A, Nahi H, et al. Daratumumab, Lenalidomide, and Dexamethasone for Multiple Myeloma. N Engl J Med 2016;375:1319–31.
- Dimopoulos MA, Terpos E, Boccadoro M, et al. EHA–EMN Evidence-Based Guidelines for diagnosis, treatment and follow-up of patients with multiple myeloma. Nat Rev Clin Oncol 2025;22:680–700.
- Dimopoulos Meletios A., Voorhees PM, Schjesvold F, et al. Daratumumab or Active Monitoring for High-Risk Smoldering Multiple Myeloma. N Engl J Med 2024.
- Dispenzieri A, Kyle R, Merlini G, et al. International Myeloma Working Group guidelines for serum-free light chain analysis in multiple myeloma and related disorders. Leukemia 2009;23:215–24.
- Dispenzieri A, Kyle RA, Katzmann JA, et al. Immunoglobulin free light chain ratio is an independent risk factor for progression of smoldering (asymptomatic) multiple myeloma. Blood 2008;111:785–9.
- van de Donk NWCJ, Palumbo A, Johnsen HE, et al. The clinical relevance and management of monoclonal gammopathy of undetermined significance and related disorders: recommendations from the European Myeloma Network. Haematologica 2014;99:984–96.
- van de Donk NWCJ, Pawlyn C, Yong KL. Multiple myeloma. Lancet 2021;397:410–27.
- Durie BGM, Harousseau J-L, Miguel JS, et al. International uniform response criteria for multiple myeloma. Leukemia 2006;20:1467–73.
- Durie BGM, Salmon SE. A clinical staging system for multiple myeloma correlation of measured myeloma cell mass with presenting clinical features, response to treatment, and survival. Cancer 1975;36:842–54.
- Engelhardt M, Dold SM, Ihorst G, et al. Geriatric assessment in multiple myeloma patients: validation of the International Myeloma Working Group (IMWG) score and comparison with other common comorbidity scores. Haematologica 2016;101:1110–9.
- Facon T, Cook G, Usmani SZ, et al. Daratumumab plus lenalidomide and dexamethasone in transplant-ineligible newly diagnosed multiple myeloma: frailty subgroup analysis of MAIA. Leukemia 2022;36:1066–77.
- Facon T, Dimopoulos M-A, Leleu XP, et al. Isatuximab, Bortezomib, Lenalidomide, and Dexamethasone for Multiple Myeloma. N Engl J Med 2024a;391:1597–609
- Facon T, Mary JY, Hulin C, et al. Melphalan and prednisone plus thalidomide versus melphalan and prednisone alone or reduced-intensity autologous stem cell transplantation in elderly patients with multiple myeloma (IFM 99–06): a randomised trial. Lancet 2007;370:1209–18.
- Facon T, Moreau P, Špicka I, et al. Isatuximab in combination with carfilzomib and dexamethasone in 1q21+ patients with relapsed/refractory multiple myeloma: Long‐term outcomes in the Phase 3 IKEMA study. Hematol Oncol 2024b;42.
- Facon T, Moreau P, Weisel K, et al. Daratumumab/lenalidomide/dexamethasone in transplant-ineligible newly diagnosed myeloma: MAIA long-term outcomes. Leukemia 2025;39:942–50.
- Fernández de Larrea C, Kyle R, Rosiñol L, et al. Primary plasma cell leukemia: consensus definition by the International Myeloma Working Group according to peripheral blood plasma cell percentage. Blood Cancer J 2021;11:192.
- Fried LP, Hadley EC, Walston JD, et al. From Bedside to Bench: Research Agenda for Frailty. Sci Aging Knowl Environ 2005;2005.
- Garcés JJ, Cedena MT, Puig N, et al. Circulating Tumor Cells for the Staging of Patients With Newly Diagnosed Transplant-Eligible Multiple Myeloma. J Clin Oncol 2022;105.
- Garfall AL, Nooka AK, van de Donk NWCJ, et al. Long-term follow-up from the phase 1/2 MajesTEC-1 trial of teclistamab in patients with relapsed/refractory multiple myeloma. J Clin Oncol 2024;42:7540–7540.
- Gay F, Bertuglia G, Mina R. A rational approach to functional high-risk myeloma. Hematology 2023a;2023:433–42.
- Gay F, Musto P, Rota-Scalabrini D, et al. Carfilzomib with cyclophosphamide and dexamethasone or lenalidomide and dexamethasone plus autologous transplantation or carfilzomib plus lenalidomide and dexamethasone, followed by maintenance with carfilzomib plus lenalidomide or lenalidomide alone for patients with newly diagnosed multiple myeloma (FORTE): a randomised, open-label, phase 2 trial. Lancet Oncol 2021;22:1705–20.
- Gay F, Musto P, Rota Scalabrini D, et al. Survival Analysis of Newly Diagnosed Transplant-Eligible Multiple Myeloma Patients in the Randomized Forte Trial. Blood 2020;136:35–7.
- Gay F, Roeloffzen W, Dimopoulos MA, et al. Results of the Phase III Randomized Iskia Trial: Isatuximab-Carfilzomib-Lenalidomide-Dexamethasone Vs Carfilzomib-Lenalidomide-Dexamethasone As Pre-Transplant Induction and Post-Transplant Consolidation in Newly Diagnosed Multiple Myeloma Patients. Blood 2023b;142:4–4.
- Ghobrial IM, Badros AZ, Vredenburgh JJ, et al. Phase II Trial of Combination of Elotuzumab, Lenalidomide, and Dexamethasone in High-Risk Smoldering Multiple Myeloma. Blood 2016;128:976–976.
- Giaccone L, Storer B, Patriarca F, et al. Long-term follow-up of a comparison of nonmyeloablative allografting with autografting for newly diagnosed myeloma. Blood 2011;117:6721–7.
- Gleeson TG, Moriarty J, Shortt CP, et al. Accuracy of whole-body low-dose multidetector CT (WBLDCT) versus skeletal survey in the detection of myelomatous lesions, and correlation of disease distribution with whole-body MRI (WBMRI). Skeletal Radiol 2009;38:225–36.
- Greipp PR, Miguel JS, Dune BGM, et al. International staging system for multiple myeloma. J Clin Oncol 2005;23:3412–20.
- Grosicki S, Simonova M, Spicka I, et al. Once-per-week selinexor, bortezomib, and dexamethasone versus twice-per-week bortezomib and dexamethasone in patients with multiple myeloma (BOSTON): a randomised, open-label, phase 3 trial. Lancet 2020;396:1563–73.
- Hideshima T, Mitsiades C, Tonon G, et al. Understanding multiple myeloma pathogenesis in the bone marrow to identify new therapeutic targets. Nat Rev Cancer 2007;7:585–98.
- Hill E, Roswarski JL, Bhaskarla A, et al. Fixed Duration Combination Therapy with Carfilzomib, Lenalidomide, and Dexamethasone Followed By Lenalidomide Maintenance Leads to High Rates of Sustained MRD Negativity in Patients with High-Risk Smoldering Multiple Myeloma: Long Term Follow up of an Inv. Blood 2023;142:337–337.
- Hillengass J, Fechtner K, Weber M-A, et al. Prognostic Significance of Focal Lesions in Whole-Body Magnetic Resonance Imaging in Patients With Asymptomatic Multiple Myeloma. J Clin Oncol 2010;28:1606–10.
- Hungria V, Robak P, Hus M, et al. Belantamab Mafodotin, Bortezomib, and Dexamethasone for Multiple Myeloma. N Engl J Med 2024;391:393–407.
- Kastritis E, Moulopoulos LA, Terpos E, et al. The prognostic importance of the presence of more than one focal lesion in spine MRI of patients with asymptomatic (smoldering) multiple myeloma. Leukemia 2014;28:2402–3.
- Kastritis E, Terpos E, Moulopoulos L, et al. Extensive bone marrow infiltration and abnormal free light chain ratio identifies patients with asymptomatic myeloma at high risk for progression to symptomatic disease. Leukemia 2013;27:947–53.
- Kumar S, Harrison SJ, Cavo M, et al. Final Overall Survival Results from BELLINI, a Phase 3 Study of Venetoclax or Placebo in Combination with Bortezomib and Dexamethasone in Relapsed/Refractory Multiple Myeloma. Blood 2021;138:84–84.
- Kumar S, Paiva B, Anderson KC, et al. International Myeloma Working Group consensus criteria for response and minimal residual disease assessment in multiple myeloma. Lancet Oncol 2016;17:e328–46.
- Kumar SK, Alsina M, Laplant B, et al. Fixed Duration Therapy with Daratumumab, Carfilzomib, Lenalidomide and Dexamethasone for High Risk Smoldering Multiple Myeloma-Results of the Ascent Trial. Blood 2022;140:1830–2.
- Kumar SK, Harrison SJ, Cavo M, et al. Venetoclax or placebo in combination with bortezomib and dexamethasone in patients with relapsed or refractory multiple myeloma (BELLINI): a randomised, double-blind, multicentre, phase 3 trial. Lancet Oncol 2020;21:1630–42.
- Kyle RA, Gertz MA, Witzig TE, et al. Review of 1027 Patients With Newly Diagnosed Multiple Myeloma. Mayo Clin Proc 2003;78:21–33.
- Kyle RA, Rajkumar S V. Criteria for diagnosis, staging, risk stratification and response assessment of multiple myeloma. Leukemia 2009;23:3–9.
- Lahuerta J-J, Paiva B, Vidriales M-B, et al. Depth of Response in Multiple Myeloma: A Pooled Analysis of Three PETHEMA/GEM Clinical Trials. J Clin Oncol 2017;35:2900–10.
- Landgren O, Weiss BM. Patterns of monoclonal gammopathy of undetermined significance and multiple myeloma in various ethnic/racial groups: support for genetic factors in pathogenesis. Leukemia 2009;23:1691–7.
- Larocca A, Bonello F, Gaidano G, et al. Dose/schedule-adjusted Rd-R vs continuous Rd for elderly, intermediate-fit patients with newly diagnosed multiple myeloma. Blood 2021;137:3027–36.
- Larsen JT, Kumar SK, Dispenzieri A, et al. Serum free light chain ratio as a biomarker for high-risk smoldering multiple myeloma. Leukemia 2013;27:941–6.
- Leleu X, Hulin C, Lambert J, et al. Isatuximab, lenalidomide, dexamethasone and bortezomib in transplant-ineligible multiple myeloma: the randomized phase 3 BENEFIT trial. Nat Med 2024;30:2235–41.
- Lokhorst HM, Plesner T, Laubach JP, et al. Targeting CD38 with Daratumumab Monotherapy in Multiple Myeloma. N Engl J Med 2015;373:1207–19.
- Long TE, Indridason OS, Palsson R, et al. Defining new reference intervals for serum free light chains in individuals with chronic kidney disease: Results of the iStopMM study. Blood Cancer J 2022;12:133.
- Lonial S, Jacobus S, Fonseca R, et al. Randomized Trial of Lenalidomide Versus Observation in Smoldering Multiple Myeloma. J Clin Oncol 2020a;38:1126–37.
- Lonial S, Lee HC, Badros A, et al. Belantamab mafodotin for relapsed or refractory multiple myeloma (DREAMM-2): a two-arm, randomised, open-label, phase 2 study. Lancet Oncol 2020b;21:207–21.
- Lonial S, Weiss BM, Usmani SZ, et al. Daratumumab monotherapy in patients with treatment-refractory multiple myeloma (SIRIUS): an open-label, randomised, phase 2 trial. Lancet 2016;387:1551–60.
- Ludwig H, Kumar S. Prevention of infections including vaccination strategies in multiple myeloma. Am J Hematol 2023;98:S46–62.
- Manier S, Lambert J, Hulin C, et al. The IFM2017-03 Phase 3 Trial: A Dexamethasone Sparing-Regimen with Daratumumab and Lenalidomide for Frail Patients with Newly-Diagnosed Multiple Myeloma. Blood 2024;144:774–774.
- Mateos M-V, Hernández M-T, Giraldo P, et al. Lenalidomide plus Dexamethasone for High-Risk Smoldering Multiple Myeloma. N Engl J Med 2013;369:438–47.
- Mateos María-Victoria, Hernández M-T, Salvador C, et al. Lenalidomide-dexamethasone versus observation in high-risk smoldering myeloma after 12 years of median follow-up time: A randomized, open-label study. Eur J Cancer 2022;174:243–50.
- Mateos Maria-Victoria, San-Miguel J, Cavo M, et al. Daratumumab Plus Bortezomib, Melphalan, and Prednisone (D-VMP) Versus Bortezomib, Melphalan, and Prednisone (VMP) Alone in Transplant-Ineligible Patients with Newly Diagnosed Multiple Myeloma (NDMM): Updated Analysis of the Phase 3 Alcyone Study. Blood 2022;140:10157–9.
- Mateos M-V, San-Miguel J, Cavo M, et al. Bortezomib, melphalan, and prednisone with or without daratumumab in transplant-ineligible patients with newly diagnosed multiple myeloma (ALCYONE): final analysis of an open-label, randomised, multicentre, phase 3 trial. Lancet Oncol 2025;26:596–608.
- Mateos MV, Goldschmidt H, San-Miguel J, et al. Carfilzomib in relapsed or refractory multiple myeloma patients with early or late relapse following prior therapy: A subgroup analysis of the randomized phase 3 ASPIRE and ENDEAVOR trials. Hematol Oncol 2018;36:463–70.
- Mateos MV, Kumar S, Dimopoulos MA, et al. International Myeloma Working Group risk stratification model for smoldering multiple myeloma (SMM). Blood Cancer J 2020;10.
- McCarthy PL, Holstein SA, Petrucci MT, et al. Lenalidomide Maintenance After Autologous Stem-Cell Transplantation in Newly Diagnosed Multiple Myeloma: A Meta-Analysis. J Clin Oncol 2017;35:3279–89.
- McCarthy PL, Owzar K, Hofmeister CC, et al. Lenalidomide after Stem-Cell Transplantation for Multiple Myeloma. N Engl J Med 2012;366:1770–81.
- Messiou C, Hillengass J, Delorme S, et al. Guidelines for Acquisition, Interpretation, and Reporting of Whole-Body MRI in Myeloma: Myeloma Response Assessment and Diagnosis System (MY-RADS). Radiology 2019;291:5–13.
- Messiou C, Porta N, Koh D-M, et al. Whole body MRI by MY-RADS for imaging response assessment in multiple myeloma. Blood Cancer J 2025;15:122.
- Miguel JS, Weisel K, Moreau P, et al. Pomalidomide plus low-dose dexamethasone versus high-dose dexamethasone alone for patients with relapsed and refractory multiple myeloma (MM-003): A randomised, open-label, phase 3 trial. Lancet Oncol 2013;14:1055–66.
- Mina R, Lonial S. Is there still a role for stem cell transplantation in multiple myeloma? Cancer 2019;125:2534–43.
- Mina R, Petrucci MT, Bonello F, et al. A prospective, multicenter study on hematopoietic stemcell mobilization with cyclophosphamide plus granulocyte colony-stimulating factor and “on-demand” plerixafor in multiple myeloma patients treated with novel agents. Haematologica 2024;109:1525–34.
- Montefusco V, Gay F, Spada S, et al. Outcome of paraosseous extra-medullary disease in newly diagnosed multiple myeloma patients treated with new drugs. Haematologica 2020;105:193–200.
- Moreau P, Attal M, Facon T. Frontline therapy of multiple myeloma. Blood 2015;125:3076–84.
- Moreau P, Attal M, Hulin C, et al. Bortezomib, thalidomide, and dexamethasone with or without daratumumab before and after autologous stem-cell transplantation for newly diagnosed multiple myeloma (CASSIOPEIA): a randomised, open-label, phase 3 study. Lancet 2019;394:29–38.
- Moreau P, Dimopoulos M-A, Mikhael J, et al. Isatuximab, carfilzomib, and dexamethasone in relapsed multiple myeloma (IKEMA): a multicentre, open-label, randomised phase 3 trial. Lancet 2021;397:2361–71.
- Moreau P, Garfall AL, van de Donk NWCJ, et al. Teclistamab in Relapsed or Refractory Multiple Myeloma. N Engl J Med 2022;387:495–505.
- Moreau P, Hulin C, Perrot A, et al. Bortezomib, thalidomide, and dexamethasone with or without daratumumab and followed by daratumumab maintenance or observation in transplant-eligible newly diagnosed multiple myeloma: long-term follow-up of the CASSIOPEIA randomised controlled phase 3 tria. Lancet Oncol 2024;25:1003–14.
- Moreau P, Masszi T, Grzasko N, et al. Oral Ixazomib, Lenalidomide, and Dexamethasone for Multiple Myeloma. N Engl J Med 2016;374:1621–34.
- Morgan GJ, Gregory WM, Davies FE, et al. The role of maintenance thalidomide therapy in multiple myeloma: MRC Myeloma IX results and meta-analysis. Blood 2012;119:7–15.
- Moulopoulos LA, Gika D, Anagnostopoulos A, et al. Prognostic significance of magnetic resonance imaging of bone marrow in previously untreated patients with multiple myeloma. Ann Oncol 2005;16:1824–8.
- Munshi NC, Anderson LD, Shah N, et al. Idecabtagene Vicleucel in Relapsed and Refractory Multiple Myeloma. N Engl J Med 2021;384:705–16.
- Musto P, Engelhardt M, Caers J, et al. 2021 European Myeloma Network review and consensus statement on smoldering multiple myeloma: how to distinguish (and manage) Dr. Jekyll and Mr. Hyde. Haematologica 2021;106:2799–812.
- Musto P, Engelhardt M, van de Donk NWCJ, et al. European Myeloma Network Group review and consensus statement on primary plasma cell leukemia. Ann Oncol 2025;36:361–74.
- Nadeem O, Redd RA, Prescott J, et al. A Phase II Trial of the Combination of Ixazomib, Lenalidomide, and Dexamethasone in High-Risk Smoldering Multiple Myeloma. Blood 2021;138:2749–2749.
- Nanni C, Zamagni E, Versari A, et al. Image interpretation criteria for FDG PET/CT in multiple myeloma: a new proposal from an Italian expert panel. IMPeTUs (Italian Myeloma criteria for PET USe). Eur J Nucl Med Mol Imaging 2016;43:414–21.
- Palumbo A, Avet-Loiseau H, Oliva S, et al. Revised international staging system for multiple myeloma: A report from international myeloma working group. J Clin Oncol 2015a;33:2863–9.
- Palumbo A, Bringhen S, Caravita T, et al. Oral melphalan and prednisone chemotherapy plus thalidomide compared with melphalan and prednisone alone in elderly patients with multiple myeloma: randomised controlled trial. Lancet 2006;367:825–31.
- Palumbo A, Bringhen S, Mateos M-V, et al. Geriatric assessment predicts survival and toxicities in elderly myeloma patients: an International Myeloma Working Group report. Blood 2015b;125:2068–74.
- Palumbo A, Cavallo F, Gay F, et al. Autologous Transplantation and Maintenance Therapy in Multiple Myeloma. N Engl J Med 2014;371:895–905.
- Pawlyn C, Menzies T, Davies FE, et al. Defining the Optimal Duration of Lenalidomide Maintenance after Autologous Stem Cell Transplant – Data from the Myeloma XI Trial. Blood 2022;140:1371–2.
- Pianko MJ, Terpos E, Roodman GD, et al. Whole-Body Low-Dose Computed Tomography and Advanced Imaging Techniques for Multiple Myeloma Bone Disease. Clin Cancer Res 2014;20:5888–97.
- Princewill K, Kyere S, Awan O, et al. Multiple Myeloma Lesion Detection With Whole Body CT Versus Radiographic Skeletal Survey. Cancer Invest 2013;31:206–11.
- Rajkumar SV, Blood E, Vesole D, et al. Phase III Clinical Trial of Thalidomide Plus Dexamethasone Compared With Dexamethasone Alone in Newly Diagnosed Multiple Myeloma: A Clinical Trial Coordinated by the Eastern Cooperative Oncology Group. J Clin Oncol 2006;24:431–6.
- Rajkumar SV, Dimopoulos MA, Palumbo A, et al. International Myeloma Working Group updated criteria for the diagnosis of multiple myeloma. Lancet Oncol 2014;15:e538–48.
- Rajkumar SV, Larson D, Kyle RA. Diagnosis of Smoldering Multiple Myeloma. N Engl J Med 2011;365:474–5.
- Riccardi A, Gobbi PG, Ucci G, et al. Changing clinical presentation of multiple myeloma. Eur J Cancer Clin Oncol 1991;27:1401–5.
- Richardson Paul G., Kumar SK, Masszi T, et al. Final Overall Survival Analysis of the TOURMALINE-MM1 Phase III Trial of Ixazomib, Lenalidomide, and Dexamethasone in Patients With Relapsed or Refractory Multiple Myeloma. J Clin Oncol 2021;39:2430–42.
- Richardson PG, Oriol A, Beksac M, et al. Pomalidomide, bortezomib, and dexamethasone for patients with relapsed or refractory multiple myeloma previously treated with lenalidomide (OPTIMISMM): a randomised, open-label, phase 3 trial. Lancet Oncol 2019;20:781–94.
- Richardson Paul G, Oriol A, Larocca A, et al. Melflufen and Dexamethasone in Heavily Pretreated Relapsed and Refractory Multiple Myeloma. J Clin Oncol 2021;39:757–67.
- Richardson PG, Perrot A, Miguel JS, et al. Isatuximab-pomalidomide-dexamethasone versus pomalidomide-dexamethasone in patients with relapsed and refractory multiple myeloma: final overall survival analysis. Haematologica 2024.
- Rodriguez-Otero P, Ailawadhi S, Arnulf B, et al. Ide-cel or Standard Regimens in Relapsed and Refractory Multiple Myeloma. N Engl J Med 2023;388:1002–14.
- Roodman GD. Pathogenesis of myeloma bone disease. Leukemia 2009;23:435–41.
- San-Miguel J, Dhakal B, Yong K, et al. Cilta-cel or Standard Care in Lenalidomide-Refractory Multiple Myeloma. N Engl J Med 2023;389:335–47.
- San-Miguel JF, Hungria VTM, Yoon S-S, et al. Panobinostat plus bortezomib and dexamethasone versus placebo plus bortezomib and dexamethasone in patients with relapsed or relapsed and refractory multiple myeloma: a multicentre, randomised, double-blind phase 3 trial. Lancet Oncol 2014;15:1195–206.
- San Miguel JF, Schlag R, Khuageva NK, et al. Bortezomib plus Melphalan and Prednisone for Initial Treatment of Multiple Myeloma. N Engl J Med 2008;359:906–17.
- Schjesvold FH, Dimopoulos M-A, Delimpasi S, et al. Melflufen or pomalidomide plus dexamethasone for patients with multiple myeloma refractory to lenalidomide (OCEAN): a randomised, head-to-head, open-label, phase 3 study. Lancet Haematol 2022;9:e98–110.
- Siontis B, Kumar S, Dispenzieri A, et al. Positron emission tomography-computed tomography in the diagnostic evaluation of smoldering multiple myeloma: identification of patients needing therapy. Blood Cancer J 2015;5:e364–e364.
- Sonneveld P, Dimopoulos MA, Boccadoro M, et al. Daratumumab, Bortezomib, Lenalidomide, and Dexamethasone for Multiple Myeloma. N Engl J Med 2024;390:301–13.
- Sonneveld P, Schmidt-Wolf IGH, van der Holt B, et al. Bortezomib Induction and Maintenance Treatment in Patients With Newly Diagnosed Multiple Myeloma: Results of the Randomized Phase III HOVON-65/ GMMG-HD4 Trial. J Clin Oncol 2012;30:2946–55.
- Spencer A, Lentzsch S, Weisel K, et al. Daratumumab plus bortezomib and dexamethasone versus bortezomib and dexamethasone in relapsed or refractory multiple myeloma: updated analysis of CASTOR. Haematologica 2018;103:2079–87.
- Spencer A, Moreau P, Mateos M-V, et al. Daratumumab (DARA) in combination with bortezomib plus dexamethasone (D-Vd) or lenalidomide plus dexamethasone (D-Rd) in relapsed or refractory multiple myeloma (RRMM): Subgroup analysis of the phase 3 CASTOR and POLLUX studies in patients (pts) with earl. J Clin Oncol 2022;40:8052–8052.
- Stadtmauer EA, Pasquini MC, Blackwell B, et al. Autologous Transplantation, Consolidation, and Maintenance Therapy in Multiple Myeloma: Results of the BMT CTN 0702 Trial. J Clin Oncol 2019;37:589–97.
- Terpos E, Berenson J, Raje N, et al. Management of bone disease in multiple myeloma. Expert Rev Hematol 2014;7:113–25.
- Terpos E, Moulopoulos LA, Dimopoulos MA. Advances in Imaging and the Management of Myeloma Bone Disease. J Clin Oncol 2011;29:1907–15.
- Tirumani SH, Sakellis C, Jacene H, et al. Role of FDG-PET/CT in Extramedullary Multiple Myeloma. Clin Nucl Med 2016;41:e7–13.
- Usmani SZ, Facon T, Hungria V, et al. Daratumumab plus bortezomib, lenalidomide and dexamethasone for transplant-ineligible or transplant-deferred newly diagnosed multiple myeloma: the randomized phase 3 CEPHEUS trial. Nat Med 2025.
- Usmani SZ, Quach H, Mateos M-V, et al. Final analysis of carfilzomib, dexamethasone, and daratumumab vs carfilzomib and dexamethasone in the CANDOR study. Blood Adv 2023;7:3739–48.
- Usmani SZ, Weiss BM, Plesner T, et al. Clinical efficacy of daratumumab monotherapy in patients with heavily pretreated relapsed or refractory multiple myeloma. Blood 2016;128:37–44.
- Vachon CM, Kyle RA, Therneau TM, et al. Increased risk of monoclonal gammopathy in first-degree relatives of patients with multiple myeloma or monoclonal gammopathy of undetermined significance. Blood 2009;114:785–90.
- Weisel K, Geils GF, Karlin L, et al. Carfilzomib, Dexamethasone, and Daratumumab Versus Carfilzomib and Dexamethasone in Relapsed or Refractory Multiple Myeloma: Subgroup Analysis of the Phase 3 Candor Study in Patients with Early or Late Relapse. Blood 2020;136:37–8.
- Weiss BM, Abadie J, Verma P, et al. A monoclonal gammopathy precedes multiple myeloma in most patients. Blood 2009;113:5418–22.
- Zamagni E, Nanni C, Gay F, et al. 18F-FDG PET/CT focal, but not osteolytic, lesions predict the progression of smoldering myeloma to active disease. Leukemia 2016;30:417–22.
- Zamagni E, Nanni C, Patriarca F, et al. A prospective comparison of 18F-fluorodeoxyglucose positron emission tomography-computed tomography, magnetic resonance imaging and whole-body planar radiographs in the assessment of bone disease in newly diagnosed multiple myeloma. Haematologica 2007;92:50–5.
- Zamagni E, Oliva S, Gay F, et al. Impact of minimal residual disease standardised assessment by FDG-PET/CT in transplant-eligible patients with newly diagnosed multiple myeloma enrolled in the imaging sub-study of the FORTE trial. EClinicalMedicine 2023;60:102017.
- Zamagni E, Patriarca F, Nanni C, et al. Prognostic relevance of 18-F FDG PET/CT in newly diagnosed multiple myeloma patients treated with up-front autologous transplantation. Blood 2011;118:5989–95.